卓华教授11月13日讲解病例背景知识复习(一)
- 2026-11-15 18:23:06
病例 1肾透明细胞肉瘤(Clear cell sarcoma of the kidney, CCSK)
年龄/性别:男婴部位:肾诊断:肾透明细胞肉瘤,BCOR-ITD
定义
儿童肾脏的高级别恶性间叶性肿瘤,因极嗜骨转移曾称"儿童骨转移性肾肿瘤(bone-metastasizing renal tumor of childhood)"。WHO 归入儿童肾脏恶性间叶性肿瘤;本质为分化未定的原始间叶性肿瘤,近年据分子特征被纳入"伴 BCOR 遗传学改变的肉瘤"谱系,与婴儿未分化圆细胞肉瘤、婴儿原始黏液性间质瘤(PMMTI)形态和分子高度重叠。ICD-O 编码 8964/3。本例带 BCOR 内部串联重复(BCOR-ITD),即 CCSK 最常见的分子亚型。
好发年龄
2 个月~14 岁,约 50% 集中于 2~3 岁,平均诊断年龄 3 岁;高峰 12~36 个月,此后陡降;男:女=2:1(部分文献 2:1~3:1)。美国每年新诊断约 20 例,占儿童肾肿瘤 3%(少数文献 3%~5%)。国内 46 例大宗:3 个月~11 岁,中位 3 岁,男 30 女 16(中华病理学杂志 2024;53(7):731-733)。与病例对照:本例为男婴(<1 岁),落在分布下缘、男性,恰是 BCOR-ITD 谱系的好发窗——BCOR-ITD 相关肿瘤(婴儿未分化圆细胞肉瘤、PMMTI)多在生后第一年内甚至出生时即存在(Diagnostic Bone and Soft Tissue Tumors,"Introduction to Bone Tumours"章)。注意与 Wilms 瘤不同:CCSK 非家族性,不与肾发育不良或已知综合征(WAGR、Beckwith-Wiedemann)相关。
部位
绝大多数单侧、单中心、肾内,不少病例疑起源于肾髓质;双侧罕见。肾外同谱系肿瘤(腹膜后、躯干、头颈软组织 BCOR-ITD 肉瘤)形态可与 CCSK 无法区分,发生肾外时不宜直接冠以 CCSK 之名。
临床特点
腹部肿块最常见(可伴疼痛)、血尿、发热、高血压(肾素机制);5% 初诊即有转移,部位为骨、肺、腹腔、腹膜后、脑、肝。影像学无特异性,术前几乎一律拟诊肾母细胞瘤(YWHAE 组 7/7 例术前均诊断 Wilms)。实验室可有贫血、血尿、高血压相关改变;无伴发综合征与易感因素,病程短、进展快。
大体特点
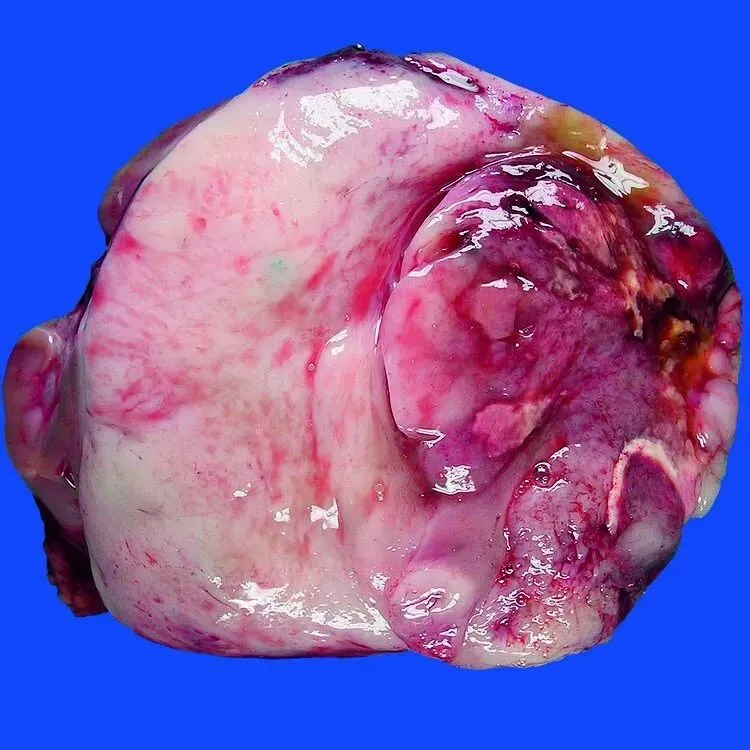
单发、边界清楚、常有假包膜、与残余肾分界锐利,但镜下周边呈细微浸润(与 Wilms 瘤的厚包膜相反)。直径 2.3~24 cm(平均 11.3 cm);国内 46 例 4.5~19.0 cm(中位 11 cm);YWHAE 重排组 8.5~13.5 cm。切面灰白或淡褐、鱼肉状、质软偏脆,典型者呈黏液样/胶冻样发亮;多囊常见,囊性变有时成为主要大体表现(可误为囊性肾瘤)。常见出血与小片坏死;5% 侵犯肾静脉;约 30% 诊断时已有淋巴结转移。可包裹周边肾小球与肾小管,后者囊性扩张。
镜下特点
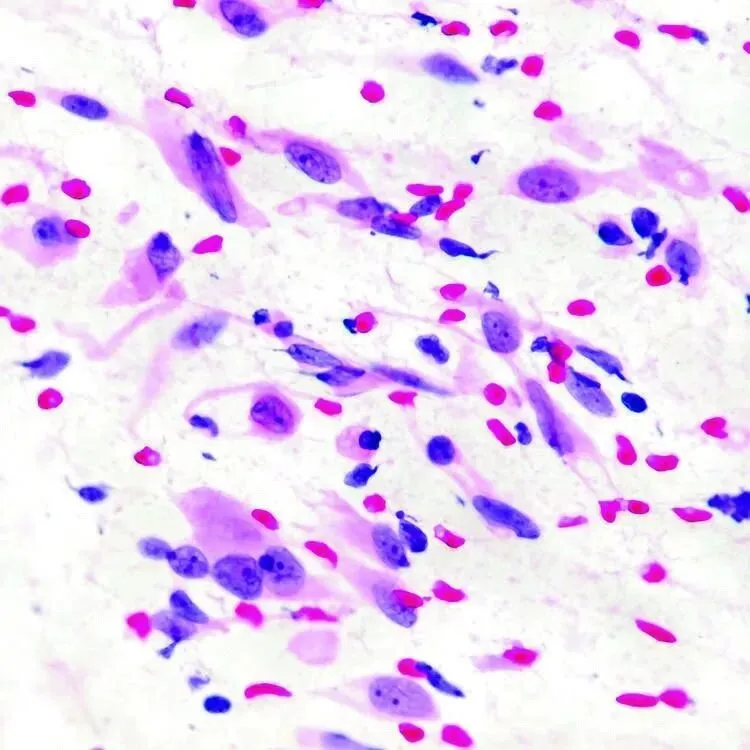
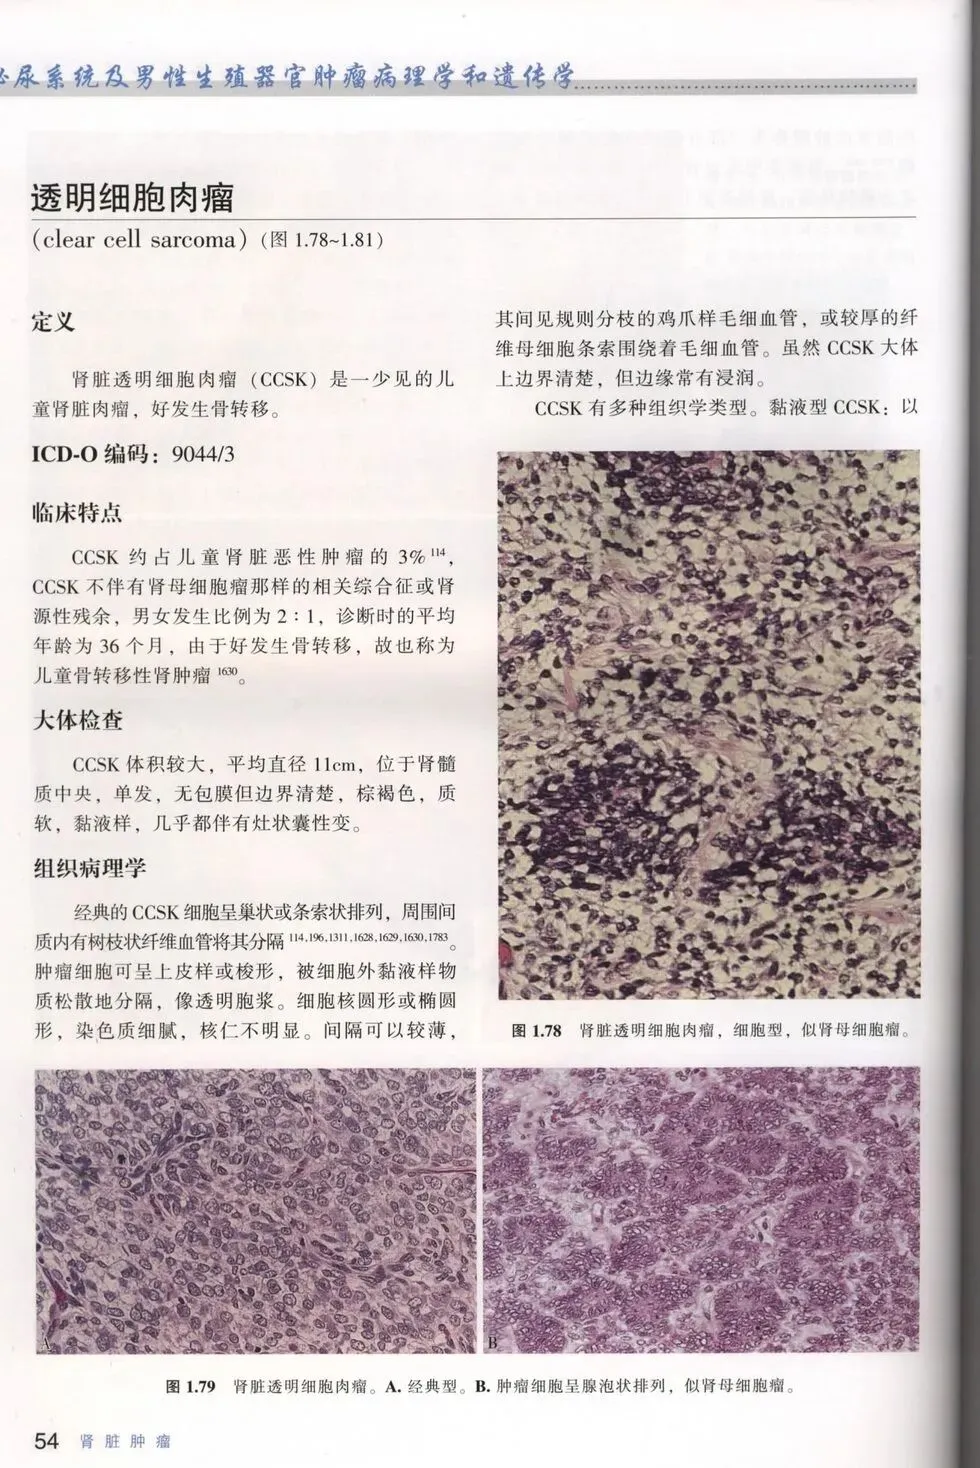
低倍结构与生长方式:由规则分布的纤维血管间隔把肿瘤细胞分隔成 4~10 个细胞宽的索状、柱状或巢状;间隔纤细吻合,形成特征性"鸡笼样(chicken-wire)"毛细血管网;亦可见梁状、席纹状、栅栏状排列。周边对肾实质呈细微、边界不清的浸润,并常"包裹"正常肾单位。 细胞学:胖梭形至多边形/卵圆形细胞,胞质淡染、细丝状、边界不清;核圆、卵圆或豆形,染色质细而呈"洗脱样(washed-out)",核仁不明显或仅小核仁;可见核膜内褶、核沟;经典型核分裂少。 特征性结构:"透明"来自细胞之间丰富的细胞外黏多糖基质(PAS 阳性、阿尔新蓝阳性),而非胞质内糖原,故为"假透明";间隔内可见梭形"septal cells",可伴胶原化乃至类骨样硬化;部分病例灶性胞质致密嗜酸。 间质:黏液样基质、胶原化、硬化(可挤压残留索细胞)、偶见钙化/骨化;一般缺乏显著炎细胞浸润。 分级与核分裂/坏死:不采用 FNCLCC 分级,按 SIOP/COG 分期+有无间变分层;约 3% 出现间变(标准同 Wilms:核深染增大、核巨型、非典型核分裂),意义不确定;坏死多为小灶。 变异型(多数病例混有 2~5 种):黏液样、硬化、细胞性(小结节叠加于索状结构,模拟 Wilms 胚基凝聚)、上皮样(腺泡/梁状,分别模拟 Wilms 小管与癌)、栅栏状(模拟神经鞘瘤 Verocay 小体)、席纹状(似纤维组织细胞肿瘤)、纯梭形细胞型(最难,需与单相滑膜肉瘤、细胞性中胚层肾瘤鉴别)、间变型。 细胞学涂片(穿刺/imprint):细胞量中等;细胞黏附性差、散在分布或呈血管周小簇;胞质淡染细丝状;核圆—卵圆、染色质细、核仁小;可见核沟、裸核(stripped nuclei)及小固缩细胞(退变);背景可见疏松黏液样基质。与 Wilms 胚基(胞质极少、核深染、染色质粗、相互塑形)和 PNET(菊形团、CD99 强)不同。
免疫组化
| 最具诊断价值 | |||
| 阴性 | |||
最具诊断价值的组合是 BCOR(核弥漫)+Cyclin D1+SATB2+Vimentin 全阳,WT1/CKpan/EMA/desmin/S-100 全阴,再以分子检测坐实 BCOR-ITD。必须取得的阴性标记为 WT1、CKpan、EMA、desmin、S-100、INI-1(须保留)。
分子
BCOR(Xp11.4)第 15 号外显子内部串联重复(ITD),重复片段长度 87~114 bp(文献报道:Goh JY et al. J Pathol Clin Res 2022)。阳性率各家:>90%(Diagnostic Pathology 肾脏间叶肿瘤章)、89.1%(41/46,中华病理学杂志 2024)、20/20(100%,Medscape 引 Ueno-Yokohata 等)。ITD 使 BCOR mRNA 上调、蛋白过表达;BCOR 是 BCL6 辅抑制物、non-canonical PRC1.1 复合物成员,ITD 改变 PRC1.1 的染色质抑制功能,导致 HOX 家族基因过表达与分化阻滞。 约 <10%:t(10;17)(q22;p13) 形成 YWHAE::NUTM2B/E 融合(YWHAE 编码 14-3-3ε,融合产生 HA-14-3-3ε–NUTM2 异常复合物,激活 MAPK 与 PI3K-AKT 通路)。少数为 BCOR::CCNB3。三者互斥,约 5%~10% 三者皆无("三阴"CCSK 存在)。国内 46 例:BCOR-ITD 89.1%、YWHAE-NUTM2 2.2%、BCOR-CCNB3 2.2%,三者联合检出率 93.5%。 检测方法:BCOR 断裂探针 FISH 对 ITD 不敏感,须用 ITD 特异探针/RT-PCR(针对断点设计引物)/RNA-seq;YWHAE 用断裂探针 FISH;也可用 Archer FusionPlex 等 RNA 靶向 NGS——长片段 ITD(如 388 bp 转录本经剪接成 96 bp)在 DNA 测序中因超出读长而漏检,RNA 层面才能捕获(Goh 2022)。BCOR 免疫组化可作筛查,但不能替代分子(YWHAE 型阳性率仅 30%~60%)。 诊断与预后价值:分子是 CCSK 的诊断金标准,在纯梭形、上皮样、细胞性等变异型中具有决定性。预后上,YWHAE 重排亚型侵袭性更高:7 例组脉管侵犯 3/7、淋巴结转移 1/7、III/IV 期 7/7,显著高于文献普通 CCSK 脉管侵犯率 8.3%~20.0%,且早期转移/复发(中华病理学杂志 2026,YWHAE 重排 CCSK 7 例);BCOR-ITD 型相对预后较好(文献报道)。 胚系:CCSK 无已知胚系相关,不与胚系 WT1/11p13 异常相关;BCOR 胚系突变导致眼-面-心-牙(OFCD)综合征,与 CCSK 无关。
鉴别诊断
(最像→次像):
肾母细胞瘤(胚基为主型)— WT1 阳性、CD56 阳性、有胚基/上皮/间质三向分化及异源成分、厚包膜、可多灶/双侧;CCSK 为 WT1 阴性、无胚基。 细胞性先天性中胚层肾瘤(CMN)— 梭形细胞、SMA/desmin 阳性、ETV6::NTRK3 融合;CCSK 肌标记与上皮标记均阴。 恶性横纹肌样瘤(MRT)— 大细胞、胞质丰富致密嗜酸、大核仁、核分裂凶险、INI-1 核表达丢失;CCSK 细胞偏小、INI-1 保留。 尤文肉瘤/PNET — 小蓝圆细胞、Homer-Wright 菊形团、CD99 弥漫膜强阳、NKX2.2 阳性、EWSR1-FLI1;CCSK CD99 仅局部、BCOR 阳性。 单相梭形细胞型滑膜肉瘤 — SS18::SSX 融合、TLE1 强阳、CK 常灶性阳;CCSK 为 SS18-SSX 阴性(纯梭形变异型最难的一条)。 肾透明细胞癌(成人型)— 年龄大、CKpan/EMA/CA9 阳性、丰富血窦网、胞质含糖原;婴儿罕见。 婴儿原始黏液性间质瘤(PMMTI)/婴儿未分化圆细胞肉瘤 — 与 BCOR-ITD CCSK 同谱系、可同带 BCOR-ITD,鉴别靠部位(肾内 vs 软组织)与形态(PMMTI 黏液基质弥漫、无鸡笼血管)。 硬化性变异型 vs 硬化性上皮样纤维肉瘤/骨肉瘤 — MUC4、SATB2、骨样基质与恶性骨样组织。 囊性为主时 vs 多房囊性肾瘤 — 间隔为纤维性、衬扁平/立方上皮、无恶性索状细胞。
预后
现行"肾根治切除+多药化疗+瘤床放疗"方案下 5 年无事件生存 75%~85%、5 年总生存 85%~90%;总体生存劣于 Wilms 瘤,与 unfavorable histology Wilms 相当。约 15% 复发,多在治疗后 4 年内,但约 20% 的转移发生在诊断 3 年后、个别迟至 10 年(Medscape)。最常见复发部位各文献不一:一说明确为脑(血脑屏障使化疗难以到达),其次肺与骨;国内 46 例转移部位依次为肺、骨、脑,术后 54.3%(25/46)转移和/或复发,复发时间 1~107 个月(中位 16 个月),5 例死亡。预后不良因素:III/IV 期、肿瘤最大径大、间变、YWHAE 重排、脉管侵犯、淋巴结转移、年龄小;肿瘤最大径与无进展生存相关、临床分期与总生存相关(国内 46 例)。治疗原则一句话:根治性肾切除+化疗+放疗,按分期风险分层。
讲课提示
"透明不是透明"——CCSK 的透亮来自细胞外黏多糖(PAS+)而非胞内糖原;见"洗脱样核+鸡笼样血管+黏多糖基质"三件套即想 CCSK,别被"透明细胞"三字带去透明细胞癌。 WT1 是分水岭:WT1 阳性且有三向分化就回 Wilms;CCSK 一旦 WT1 阳性要重读切片并复核分子。 纯梭形/上皮样/栅栏状/细胞性变异型是最大陷阱,靠 BCOR+Cyclin D1+SATB2 核阳加分子救场;但 BCOR 核阴不能排除 YWHAE 型(仅 30%~60% 局灶阳),必须加做 YWHAE FISH。
参考来源
Diagnostic Pathology 系列《Fine-Needle Aspiration, Deep Organs and Tissues: Kidney》第 11 章 "Clear Cell Sarcoma of Kidney",p.550-551(2015 Wolters Kluwer) 《Neoplastic Disease of the Kidney》第 314-315 页 "Clear Cell Sarcoma of the Kidney" 肾脏间叶性肿瘤章 "Mesenchymal Tumors"(CCSK 的 BCOR 重排与变异型描述) Diagnostic Bone and Soft Tissue Tumors "Introduction to Bone Tumours"(伴 BCOR 遗传学改变肉瘤章) 中华病理学杂志 YWHAE 重排 CCSK 7 例(上海市儿童医院/复旦儿科,2018-01 至 2023-10) 中华病理学杂志 2024;53(7):731-733《儿童肾脏透明细胞肉瘤临床病理学及分子遗传学特征》(46 例) 网页:Goh JY, et al. J Pathol Clin Res 2022(BCOR exon 15 长片段 ITD);Medscape "Clear Cell Sarcoma of the Kidney"(BCOR-ITD 20/20、晚期转移比例);PubMed 38955707(46 例摘要)
--
病例 2Merkel 细胞癌(Merkel cell carcinoma, MCC)
年龄/性别:82 岁 男部位:前臂(皮肤)诊断:Merkel 细胞癌
定义
罕见的原发性皮肤神经内分泌癌(primary cutaneous neuroendocrine carcinoma),本质为具有上皮与神经内分泌双分化的小细胞恶性肿瘤,起源于 Merkel 细胞或其前体(多潜能表皮干细胞学说)。1972 年 Toker 首次描述为"皮肤小梁癌(trabecular carcinoma of the skin)";同义词:Toker 癌、神经内分泌皮肤癌、原发性皮肤小细胞癌。WHO 归入皮肤神经内分泌肿瘤;ICD-O 编码 8247/3。约 70%~80% 与 Merkel 细胞多瘤病毒(MCPyV)克隆整合相关,其余为紫外线驱动型。
好发年龄
中位 75 岁(文献范围 7~104 岁),50 岁前罕见,儿童病例极少;近年研究男性:女性≈2:1(早年小样本曾报女性略多);几乎专发于老年白人,提示 UV 致病作用。发病率:美国 0.79/10 万、欧洲 0.13/10 万、澳大利亚 1.6/10 万;按性别男 0.34/10 万、女 0.17/10 万,随人口老龄化、诊断手段改善与危险因素增加而上升。与病例对照:本例 82 岁男性,正落在中位年龄之上、男性优势侧,属最典型人群;前臂位于上肢(占全部 MCC 的 21%),是仅次于头颈的第二好发区。
部位
偏好日光损伤皮肤。构成比:头颈 46%(含唇、眼睑)、上肢 21%、下肢 14%、躯干 7%、其他 7%。约 5%~10% 以区域淋巴结转移为首发表现而查不到皮肤原发灶。
临床特点
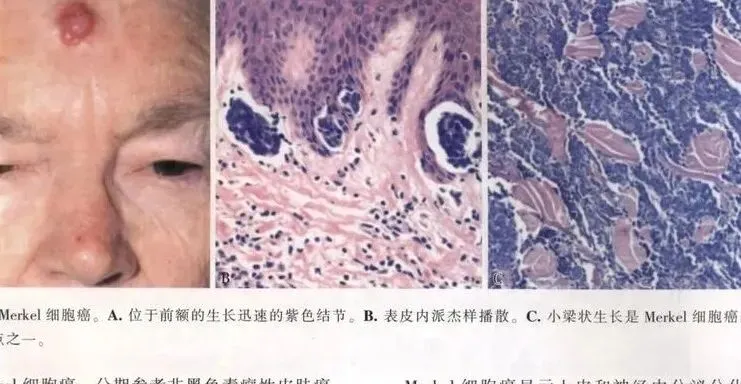
表现为日光暴露皮肤上快速生长、坚实、无痛、缓慢增大的结节,典型为紫红色或红色圆顶状丘疹/斑块,通常 ≤2 cm,溃疡少见;可多发(同一 UV 损伤野)。易感因素:高龄、白人、UV 暴露、免疫抑制(长期医源性免疫抑制、淋巴增殖性疾病、HIV/AIDS、器官移植、自身免疫病)、MCPyV 感染。影像:超声低回声实性结节,CT 增强均匀,PET-CT 用于分期与隐匿转移(FDG 高摄取)。病程:侵袭性强,约 1/3 初诊即区域淋巴结转移,局部复发与远处转移倾向明显;无特异性实验室指标(NSE 可升高),副肿瘤综合征罕见。
大体特点
位于真皮中深层并常延及皮下脂肪的灰白/灰黄色结节,边界不清(肉眼似囊肿或纤维瘤),大小 0.3~6 cm、平均 2~3 cm;表面皮肤多完整、可呈紫红或萎缩,少数破溃;切面均质灰白、质硬,偶见出血与坏死灶;通常单发,多灶者提示同一 UV 野内多中心起源。
镜下特点
低倍结构与生长方式:真皮内结节状或弥漫片状浸润,与表皮之间常隔以一条未受累胶原带(grenz zone);四种基本生长模式——小梁型(2~3 层细胞宽的索/带,间以胶原,与表皮有分界)、中间型(大片深染细胞、泡状核与小核仁、常伴坏死)、小细胞癌型(小圆蓝细胞、挤压伪影重,似肺小细胞癌)、弥漫型(弥漫成片,似恶性淋巴瘤)。可沿附属器周围、神经血管束及皮下脂肪间隔浸润,也可见表皮内 Paget 样播散;真皮淋巴管血管侵犯常见。原位 MCC 极罕见。 细胞学:小圆至卵圆形,细胞约为背景淋巴细胞 2~3 倍;胞质极少、双染性或淡嗜酸、界限不清,N/C 比很高;核圆、深染,染色质细颗粒状均匀分布("盐胡椒"),核仁不明显或消失;核塑形(molding,相邻核互相压扁)与"毛虫样"排列明显;核分裂活跃,常见凋亡小体与单个细胞坏死。 特征性结构:核塑形+挤压伪影(约 50% 病例)+凝固性坏死(约 50%)三联;Azzopardi 现象(血管壁内嗜碱核物质沉积);血管周排列/假菊形团;核旁中间丝"钮扣"(超微:80~300 nm 膜包致密核心颗粒+核旁中间丝漩涡);富血管间质伴真皮纤维化;肿瘤内淋巴浆细胞浸润(TIL 多者预后较好)。可合并同一区域的鳞状细胞癌、Bowen 病或基底细胞癌;罕见肉瘤样、黑素细胞样、腺样分化。 分级与核分裂/坏死:不作组织学分级,一律视为高级别;核分裂常 ≥10/HPF,瘤厚与核分裂密度、Azzopardi 现象、TIL 数量与预后相关(非独立)。 细胞学涂片(FNA,含本例若行穿刺):高度细胞性,单形性小圆至立方细胞,散在分布或疏松细胞群/合体碎片;核圆—卵圆、N/C 比高、染色质颗粒状;明显核塑形与拉伸伪影;核分裂象与单个细胞坏死常见;胞质边界不清;约半数病例出现挤压伪影使核细节丢失;偶见假菊形团、血管周簇、核周中间丝"钮扣";背景为坏死碎片。可取材于原发结节、区域淋巴结、涎腺、内脏或浆膜腔积液。
免疫组化
| 最特异 | |||
| 阴性 | |||
最具诊断价值的组合是 CK20(核周点状)+CK7 阴性+TTF-1 阴性+Synaptophysin/CD56 阳性(+CM2B4 核阳),即"免疫三角";必须取得的阴性标记为 CK7、TTF-1、LCA、S-100/Melan-A/HMB45。
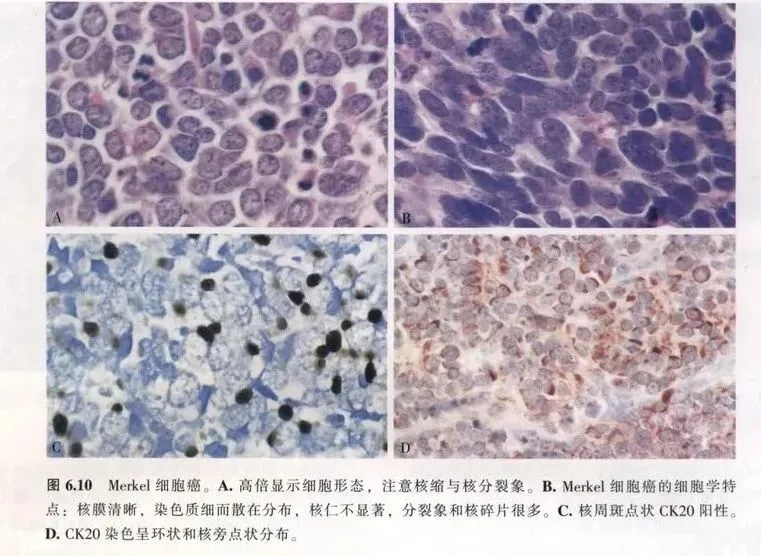
分子
MCPyV 相关型(约 80%):MCPyV 基因组克隆性整合入宿主基因组(正常组织以游离环状 DNA 存在),整合发生于肿瘤发生之前、克隆扩增之前;病毒早期区表达 LT、sT、57kT 及 ALTO,其中 LT 的 C 端选择性缺失(引入提前终止密码子)是致癌关键——保留 N 端 RB 结合域驱动转化,同时解除 LT 激活 p53 的抑癌"刹车";sT 保留 PP2A 结合位点,持续激活 cap 依赖翻译与下游通路。原始报道 10 例 MCC 中 8 例(80%)检出 MCPyV DNA、6 例显示克隆整合;血清学与 PCR 阳性率 77%~88%。此型突变负荷低,偶见 HRAS 激活突变协同。 UV 驱动型(约 20%):突出的 UV 突变签名(多 C>T 转换)、高肿瘤突变负荷,RB1、TP53、PIK3CA 突变显著更多,并累及 DNA 损伤应答、染色质调控通路,NOTCH 家族失活亦见。多数研究认为此型更具侵袭性、进展/死亡/复发风险更高(Moshiri 2017),但个别文献结论相反,宜谨慎表述。 检测方法:CM2B4 免疫组化替代病毒检测;PCR/数字 PCR 测 MCPyV DNA;NGS 用于 TMB、UV 签名及 TP53/RB1 状态(目前非常规)。 预后相关分子:PD-L1 在肿瘤浸润淋巴细胞中表达约 29%,MCPyV 阳性者可达 60.7%(Ricci 2020);PDCD1 高甲基化与高龄、无免疫细胞浸润、无 PD-L1 表达及高死亡风险相关。MCPyV 特异 CD8⁺ T 细胞高表达 PD-1,是免疫检查点治疗的基础。胚系相关:无。
鉴别诊断
(最像→次像):
转移性小细胞肺癌 — 形态几乎一致;TTF-1(约 95%)核阳、CK7 阳、CK20 阴、无 MCPyV;临床有肺占位/吸烟史(皮肤为其转移部位之一)。 转移性肺外小细胞癌(胃肠、宫颈、膀胱、涎腺等)— 免疫表型依原发部位,多为 CK7+/CK20− 或依部位异型,TTF-1 偶阳,无 MCPyV,需靠临床与影像定位。 恶性黑色素瘤(小细胞型/无色素型)— S-100、SOX10、Melan-A、HMB45 阳性,CK 阴性;MCC 偶有 SOX10 局灶阳性,是双向陷阱。 淋巴瘤(DLBCL、淋巴母细胞、Burkitt)— LCA/CD45 阳性、CK 阴性,缺乏核塑形,背景有淋巴腺体(lymphoglandular bodies),流式可证克隆性。 基底细胞癌(基底样/小细胞变异)— BerEP4 阳性、CK20 阴性,周边栅栏状排列、收缩裂隙、黏液样间质。 低分化/基底样鳞状细胞癌 — p63/p40 弥漫强阳、CK5/6 阳性,可见角化与细胞间桥,神经内分泌标记阴性。 皮脂腺癌/汗腺癌(小细胞变异)— EMA 阳、CK7 常阳、CK20 阴,存在皮脂或腺腔分化。 小圆蓝细胞肉瘤(尤文、BCOR-CCNB3、CIC-DUX4、DSRCT)— CD99/NKX2.2 或 BCOR/WT1 阳性、CK20 阴性,伴特征性融合(EWSR1、BCOR、CIC、WT1)。 其他:转移性甲状腺髓样癌(降钙素+、CK20−)、浆细胞瘤(CD138+、MUM1+)、原始神经外胚层肿瘤(部位与年龄不符时)。
预后
AJCC 第 8 版分层 5 年总生存率——局部(I~II 期)51%、区域淋巴结(III 期)35%、远处转移(IV 期)14%;早期综述 400 余例的 1/2/3 年生存率为 88%/72%/55%。局部复发率约 25%~30%(文献报道),区域淋巴结转移约 1/3,远处转移常见肝、骨、肺、脑、皮下。预后指标:仅 AJCC 临床病理分期为确切预后因素;非结论性预测因子包括年龄 ≥55 岁、头颈部位、免疫抑制、肿瘤厚度、≥10 个核分裂/HPF、TIL 与 CD8⁺ 淋巴细胞数量、p63 表达、PDCD1 甲基化;"无原发灶、仅淋巴结病变"亚群的预后优于有皮肤原发者。治疗原则一句话:早期广泛局部切除(1~2 cm 至筋膜/骨膜)或 Mohs 手术+前哨淋巴结活检(SLNB 应在术前完成)± 辅助放疗;III 期行淋巴结清扫与放疗;IV 期以 PD-1/PD-L1 抑制剂(pembrolizumab、avelumab)为首选,配合化疗、放疗、生长抑素类似物、TKI/mTOR 抑制剂。
讲课提示
"点状比阳性更重要"——CK20 的核周 dot-like 着色是 MCC 的身份证,CK20(点状)+CK7 阴+TTF-1 阴三件套即可与肺小细胞癌反向区分。 挤压伪影是大陷阱:约一半病例有 crush artifact,核细节丢失后极易误报"淋巴瘤"或"坏死组织";FNA 见小圆蓝细胞必加 CK20/TTF-1/CM2B4,任何"考虑淋巴瘤"的皮肤结节都应加角蛋白。 老年男性前臂/头颈"紫红色结节",别只想到血管瘤、囊肿或 BCC;MCC 早期就像一枚光滑小结节,活检一次即定生死。
参考来源
细胞病理学专著第 11 章 "Neuroendocrine Tumors of the Skin (Merkel Cell Carcinoma)"(2015 Wolters Kluwer,含表 11.1 免疫/超微表、表 11.2 鉴别表) 内分泌/皮肤肿瘤章 "Merkel Cell Carcinoma, Endocrine"(中位年龄 75 岁、AJCC 5 年生存 51%/35%/14%、CM2B4、亚型与预后因子) "Merkel Cell Polyomavirus (MCPyV)" 章(病毒整合、LT 截断、突变负荷、UV 签名、TP53/RB1/PIK3CA、免疫治疗与 PD-L1) 皮肤神经内分泌肿瘤章 "Other Select Neuroendocrine Neoplasms";《Diagnostic Pathology: Neoplastic Disease》皮肤神经肿瘤章(Chapter 6 Neural Tumours,MCC 与 PNET 对比) 《Determining Site of Origin: Stepwise Approach》(TTF-1、CK20、CK7 在原发判定中的定位;MCC 的 CK20 阳性率 67%) 网页:Ricci C, et al. 2020(PD-L1 29%/60.7%、PDCD1 甲基化);Moshiri AS, et al. 2017(MCPyV 阴性型侵袭性);NCCN 皮肤 Merkel 细胞癌指南(切缘 1~2 cm、SLNB 强烈推荐)
--
病例 3软组织小细胞癌(Small cell carcinoma of soft tissue / extraskeletal small cell carcinoma)
年龄/性别:73 岁 男部位:软组织诊断:小细胞癌
定义
需要先纠正常见误解——WHO 软组织与骨肿瘤分类中不存在"原发性软组织小细胞癌"这一独立实体。病理报告写"软组织小细胞癌"时,实际只有三种可能:① 转移性小细胞癌(绝大多数,肺为首要来源,皮肤 Merkel 细胞癌次之,膀胱、宫颈、胃肠、涎腺、前列腺原发均可转移至软组织);② 极罕见的原发(肺外)小细胞癌以软组织肿块为首发表现(extrapulmonary small cell carcinoma, EPSCC 的软组织型,需排除所有其他原发部位后诊断);③ 被误诊为小细胞癌的其他小圆细胞恶性肿瘤(尤文、腺泡状横纹肌肉瘤、DSRCT、淋巴瘤、BCOR 谱系肉瘤、CIC-DUX4 肉瘤、NUT 癌等)。本质为上皮性、高级别神经内分泌分化肿瘤,非间叶分化。ICD-O 编码:小细胞癌 NOS 8041/3,神经内分泌癌 NOS 8246/3。
好发年龄
EPSCC 多发生于 60~70 岁,男性略多(文献综述:临床多见于 60~70 岁、轻度男性优势;胃肠型男:女可达 6~7:1,而肾原发型反而女多于男 1:3.4)。软组织内发现的小细胞癌以中老年为主;与病例对照:本例 73 岁男性,符合 EPSCC/转移性 SCLC 的典型年龄区间;儿童青少年软组织内的小圆蓝细胞肿瘤应先按肉瘤谱系(尤文、RMS、DSRCT、BCOR)排查,几乎不考虑小细胞癌。
部位
EPSCC 报道最常见于膀胱、前列腺、食管、胃、结直肠、胆囊、喉、涎腺、宫颈、皮肤(UpToDate);原发性软组织内报道极少,多为四肢深部、躯干及腹膜后肿块。转移性 SCLC 的软组织/皮下转移常见于腹壁、背部、臀部、胸壁皮下及肌内,腹膜后与肾上腺区亦常见;软组织内小细胞癌的"部位"信息对诊断价值有限,关键在于查找原发灶。
临床特点
短期内(数周至数月)快速增大的无痛性肿块,可伴疼痛、局部压迫(神经压迫、活动受限)、皮肤静脉怒张;全身症状有体重下降、乏力、食欲减退;副肿瘤综合征(SIADH 致低钠、异位 ACTH 致库欣、Lambert-Eaton 肌无力、感觉神经病)提示神经内分泌性质。必须完成的检查:吸烟史、胸部 CT/支气管镜、PET-CT、头颅 MRI、腹部超声/CT、血 NSE、ProGRP、CYFRA21-1、LDH、电解质;EPSCC 的诊断在定义上要求"胸部影像排除肺原发"(文献中大样本 EPSCC 队列以胸部 CT 或胸片排除 SCLC)。病程短、进展快,初诊时常已广泛期。
大体特点
肿块直径数厘米至十余厘米,边界不清、无包膜、浸润周围肌肉与脂肪;切面灰白、灰黄或灰红,质脆、鱼肉样,广泛出血与凝固性坏死是标志(常见"地图样"坏死与囊性变),偶见钙化;可沿筋膜面、肌间隙、神经血管束蔓延,与软组织肉瘤的大体无法区分;病灶可为多发(转移者)。
镜下特点
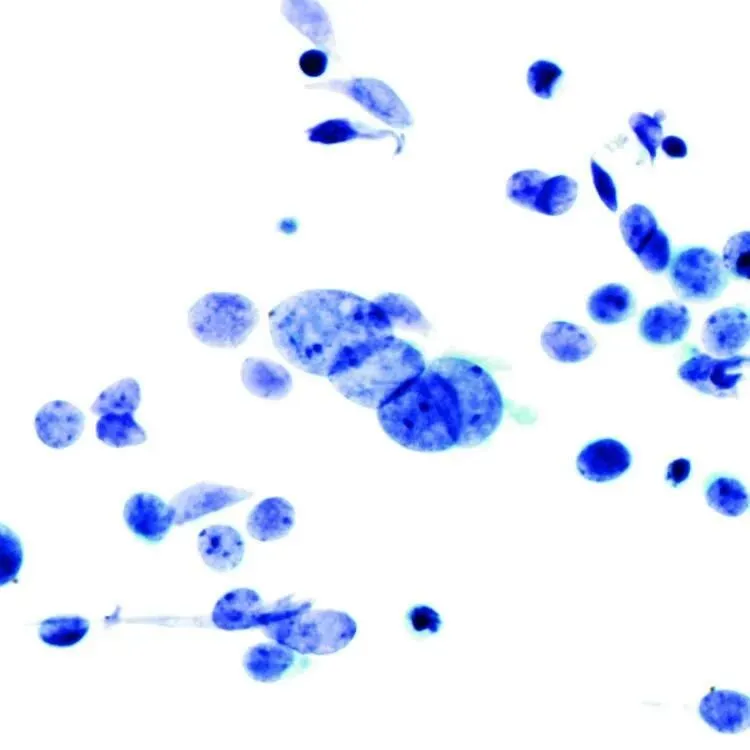
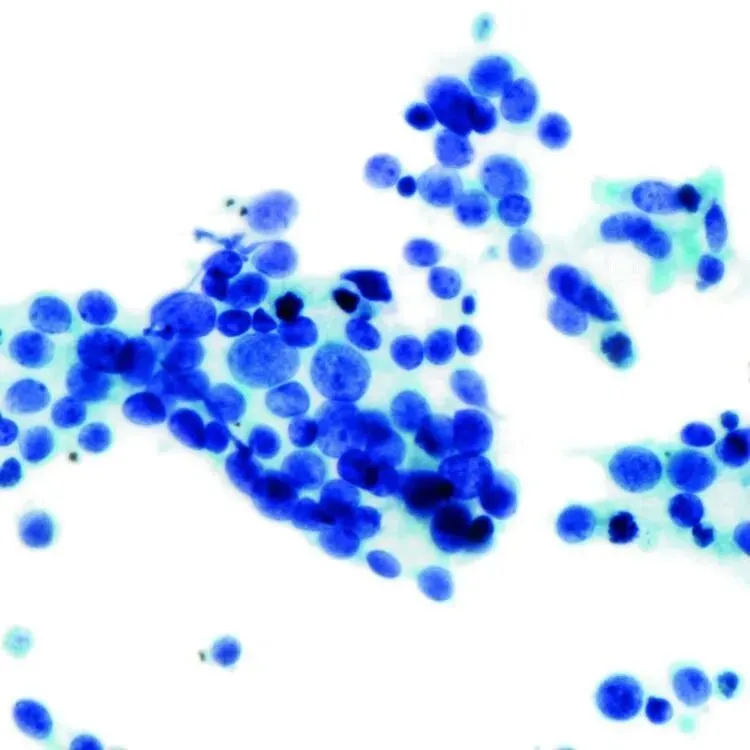
低倍结构与生长方式:肿瘤呈实性片状、宽索状或巢状浸润性生长,无包膜、边界模糊,沿肌纤维间隙与脂肪间隔"穿插式"浸润;巢中央常见大片粉染凝固性坏死伴核碎裂,形成"地图样"外观;可与腺癌、鳞癌或尿路上皮癌成分混合(混合性神经内分泌-非神经内分泌肿瘤),提示共同起源。间质稀少,可有纤维化或局灶黏液。 细胞学:细胞小(约为背景淋巴细胞 2~3 倍),圆形、卵圆形或短梭形(燕麦细胞),胞质极少、界限不清,N/C 比极高;核深染、染色质细颗粒状均匀分布("盐胡椒"),核仁不明显或缺如;可见核塑形(相邻核互相压扁)与"毛虫样"排列;核分裂象极多(常 >50/2 mm²),凋亡小体多。 特征性结构:挤压伪影(crush artifact)、大片凝固性坏死、核碎裂(Azzopardi 现象,血管壁内嗜碱核物质)、Homer-Wright 样菊形团或血管周假菊形团、细胞间"嵌合"排列;在肌肉内浸润时可见"残留肌纤维被肿瘤包绕"的假象,易误为肌源性肿瘤。 间质与继发改变:纤维化、坏死区钙化、出血含铁血黄素沉积;淋巴细胞浸润不多(不同于淋巴瘤/DSRCT 的间质反应)。 分级与核分裂/坏死:属高级别(G3),无低级别对应;坏死广泛(常 >50% 横切面),核分裂密度极高。 细胞学涂片(穿刺,本例若行 FNA):细胞量高,细胞散在、疏松成团或裸核;核塑形(Pap 染色最佳)、挤压后染色质呈涂抹状;染色质盐胡椒、核仁不明显;核分裂与凋亡小体多;背景为坏死碎片;可见"细胞体积小到易被漏诊"的陷阱,若坏死、核分裂、凋亡不显著则须警惕误判为反应性/淋巴组织。
免疫组化
最具诊断价值的组合是 CD56+Synaptophysin+INSM1 阳性、CK(pan-CK/CK7)至少灶性阳性、Ki-67 >80%,同时 LCA、SOX10、CD99/NKX2.2、WT1、BCOR、SS18-SSX、desmin 全阴——诊断的核心信息不是"神经内分泌",而是"这是癌,不是肉瘤,也不是淋巴瘤"。必须取得的阴性标记:LCA、SOX10、CD99、WT1(C 端)、BCOR、desmin。
分子
小细胞癌(不论肺内肺外)的分子骨架:TP53 与 RB1 双失活近乎普遍(>90%);MYC 家族扩增(MYC、MYCL1、MYCN)常见;TP73 参与;NOTCH 家族基因为抑癌性、突变与其他驱动互斥。转录因子分型(ASCL1、NEUROD1、POU2F3、YAP1 四亚型)已进入研究与部分临床检测(IHC 可替代部分判读)。 无特异性融合基因——这一点极其重要:一旦检出融合,诊断就应改写。EWSR1 重排→尤文肉瘤;BCOR-ITD/BCOR 融合→BCOR 谱系肉瘤;SS18-SSX→滑膜肉瘤;EWSR1-WT1→DSRCT;CIC-DUX4→CIC 重排肉瘤;NUTM1 重排→NUT 癌(可呈小细胞形态并有神经内分泌表达,是与"小细胞癌"最隐蔽的混淆者);PAX3/7-FOXO1→腺泡状横纹肌肉瘤。 检测方法:大 panel DNA-NGS(TP53、RB1、MYC 扩增、TMB、MSI);RNA-seq/融合 panel(排除上述融合);FISH 用于 EWSR1(分离探针)、BCOR、SS18、CIC、NUTM1 快速排查;组织起源分类器(表达谱或 DNA 甲基化芯片)在原发不明癌中有辅助价值,但临床影响仍待前瞻验证。免疫组化可替代部分分子判读(INI-1 丢失、SS18-SSX、BCOR、NKX2.2、ETV4)。 预后与治疗相关:TMB 高、MSI-H 或 PD-L1 阳性者可考虑免疫检查点抑制剂;RB1/TP53 状态目前无靶向药可用;胚系相关:普通型无;RB1 胚系突变(遗传性视网膜母细胞瘤存活者)者第二原发肺癌(含 SCLC)风险显著升高,属需知晓的易感背景。
鉴别诊断
(最像→次像):
转移性小细胞肺癌 — 形态、免疫(TTF-1+、CK7+、CK20−)几乎完全一致;唯一区别是存在肺原发灶,故"软组织小细胞癌"必须先做胸部影像除外肺原发。 尤文肉瘤 — 小圆蓝细胞、CD99 弥漫膜强阳、NKX2.2 阳性、EWSR1-FLI1 融合;神经内分泌标记阴性、CK 阴性或仅灶性。 腺泡状横纹肌肉瘤 — 细胞较大、胞质致密嗜酸、核仁明显、巢间纤维血管间隔、失去黏附呈"漂浮"细胞;desmin/MyoD1/myogenin 阳性、PAX3/7-FOXO1 融合。 淋巴瘤(DLBCL、Burkitt、淋巴母细胞淋巴瘤)— LCA/CD45 阳性、CK 阴性、无核塑形、有淋巴腺体、流式示克隆性;临床可有 B 症状与 LDH 升高。 促结缔组织增生性小圆细胞肿瘤(DSRCT)— 腹腔/腹膜多发、青年男性、巢中央坏死+致密纤维间质;CK/EMA/desmin/NSE 多表型阳性、WT1(C 端)核阳、EWSR1-WT1 融合。 BCOR-ITD 肉瘤 / 肾外 CCSK / 婴儿原始黏液性间质瘤 — 婴儿或幼儿、黏液基质、纤细血管;BCOR 核弥漫+Cyclin D1+SATB2 阳性、CK 阴性、BCOR-ITD。 CIC-DUX4 重排肉瘤 — 青年、轻至中度异型的圆细胞、黏液样间质、易误为小细胞癌;WT1(部分)/ETV4 阳性、CIC-DUX4 融合。 转移性 Merkel 细胞癌(皮下/软组织转移)— CK20 核周点状阳性、CK7 阴性、TTF-1 阴性、CM2B4 核阳;与肺 SCLC 的免疫表型正好反向,是"软组织小细胞癌"中最容易被漏掉的一个原发来源(须查皮肤)。 NUT 癌 / 上皮样肉瘤(小细胞变异)/ 孤立性纤维性肿瘤去分化 / 浆细胞瘤 — NUT 癌呈小细胞形态并表达神经内分泌标记,靠 NUTM1 重排(NUT 蛋白核内斑点状)区分;上皮样肉瘤小细胞变异 CK/EMA 阳性但 INI-1 丢失、CD34 阳性;浆细胞瘤 CD138/MUM1 阳性、CK 阴性。三者均属"最后用排除法+分子/克隆性检测落地"的一组。
预后
总体极差。5747 例 EPSCC 队列(美国国家数据库分析,2020)中位总生存 1.2 年;单中心 120 例:局限期中位生存 1.4 年、广泛期 0.7 年(UpToDate 引);中国 243 例 EPSCC:半年/1/2/3/5 年总生存率 88.9%/67.2%/36.8%/27.3%/18.3%,局限期中位生存 18.6 个月 vs 广泛期 14.0 个月,且 80.4% 的局限期患者在治疗过程中出现远处转移(中华医学期刊,1977-2007)。头颈部小细胞癌 5 年生存率约 5%~20%(头颈神经内分泌癌章);鼻腔鼻窦小细胞癌平均生存约 14.5 个月、局部复发率约 45%、远处转移率约 35%(鼻腔鼻窦肿瘤章)。预后不良因素:广泛期/分期高、PS 差、LDH 升高、脉管瘤栓(中位 14.4 个月 vs 无瘤栓 19.2 个月)、区域淋巴结转移(13.9 个月 vs 39.5 个月)、未接受以化疗为基础的综合治疗(20.2 个月 vs 仅局部治疗 12.2 个月);VALSG 分期、脉管瘤栓、根治术后区域淋巴结状态为独立因素。复发以血行为主,肝、骨、脑、肺为常见部位,脑转移率高是其与一般软组织肉瘤的显著不同。治疗原则一句话:按"癌"而非按"肉瘤"治疗——以铂类+依托泊苷化疗为核心,可切除者行局部扩大切除+放疗,晚期加 PD-1/PD-L1 抑制剂,不做肉瘤式的间室切除。
讲课提示
口诀"软组织里的小细胞癌,先当转移办"——它的第一诊断永远不是"原发性软组织小细胞癌",而是"待排转移性小细胞肺癌/皮肤 Merkel 细胞癌"。先把胸部 CT、PET-CT、皮肤查完,再谈"原发"。 免疫套餐要能回答"三个不许":不许 LCA 阳(淋巴瘤)、不许 SOX10 阳(黑色素瘤)、不许 CK20 点状阳(Merkel 细胞癌);再加一句"不许有融合基因"——EWSR1、BCOR、SS18、WT1、CIC、NUTM1 任一阳性,诊断即被推翻。 两个形态陷阱:挤压伪影被当成坏死/退变(导致漏诊),细胞只有淋巴细胞 2~3 倍大被当成"炎症"(导致假阴性);反之,把 Ki-67 近 100%、大片坏死的原始小圆细胞肿瘤一律按小细胞癌处理,是漏掉尤文肉瘤和淋巴瘤的最常见路径。
参考来源
《Exfoliative Cytopathology: Respiratory Tract Including Lung FNAs》"Small Cell Carcinoma" 章(细胞学:核塑形、盐胡椒染色质、挤压伪影、CD56/突触素、Pan-CK 可弱或阴性、与 LCNEC/淋巴瘤/转移鉴别) 《Determining Site of Origin: Stepwise Approach》章(TTF-1 在小细胞癌约 95% 阳性、CK7/CK20 组合定位、MCC 与肺 SCLC 的免疫反向) 头颈部神经内分泌癌章 "Neuroendocrine Carcinoma"(小细胞癌 5 年生存 5%~20%);鼻腔鼻窦小细胞癌(平均生存 14.5 个月、局部复发 45%、远处转移 35%) 软组织小圆细胞肿瘤章 "Small Round Cell Tumors"、"What Is the Differential Diagnosis for a Small Round Blue Cell Tumor"、"Ewing Sarcoma" 章(鉴别谱与分子) "Cancer of Unknown Primary" 相关章(CUP 定义、IHC+分子肿瘤图谱的定位价值) 网页:Extrapulmonary small cell carcinoma, prognostic factors and overall survival(5747 例,中位 OS 1.2 年,Medscape/PubMed 32336623);UpToDate《Extrapulmonary small cell cancer》(好发部位清单、胸部影像排除 SCLC、局限期 1.4 年 vs 广泛期 0.7 年);《243 例肺外小细胞癌患者的治疗及预后分析》(中华医学期刊,5 年 OS 18.3%);Kim KO, et al. J Korean Med Sci 2006;21:833(EPSCC 临床综述)
病例 4间叶性软骨肉瘤(Mesenchymal Chondrosarcoma)
年龄/性别:27 岁 男部位:大腿诊断:间叶性软骨肉瘤
定义
间叶性软骨肉瘤是一种罕见的高级别双相型软骨肉瘤,由未分化的原始小圆/卵圆/短梭形细胞与分化良好的透明软骨岛混合构成。WHO 分类将其列为软骨肉瘤的特殊亚型,可原发于骨(约 2/3)或骨外软组织(约 1/3);ICD-O 形态学编码 9240/3。所谓"间叶"实指肿瘤主体为未分化小蓝细胞、仅具局灶软骨分化能力,分子上以 HEY1-NCOA2 融合为特征,与普通软骨肉瘤(IDH1/IDH2 突变)在发生机制上完全不同,不能视为同一谱系。软组织发生者习惯称"骨外间叶性软骨肉瘤"(extraskeletal mesenchymal chondrosarcoma)。
好发年龄
年龄跨度极宽,2~75 岁(Diagnostic Pathology: Soft Tissue Tumors 第 2 版 KEY FACTS 记 2-75 岁;Enzinger 系列记 5-74 岁),但高度集中于第 2、3 个十年,80% 发生于 10~40 岁患者,中位落在 20~30 岁区间。性别无明确偏好,部分系列报告轻度女性优势(Enzinger & Weiss 第 33 章;Practical Soft Tissue Pathology 第 14 章亦记软组织型女性略多)。本组病例 27 岁男性正落在 10~40 岁的高峰带内,年龄极为典型;但需注意软组织原发本身少于骨原发,且软组织型中头颈部与大腿是两个最常受累部位(Practical Soft Tissue Pathology:head and neck and thigh are by far the most commonly involved sites),故"大腿软组织"并不算罕见部位。
部位
骨内型最常见于颅面骨,尤其是颌骨(上、下颌骨),其次为椎骨、肋骨、骨盆与长骨;长骨中以股骨、肱骨、胫骨最多,且特征性地位于骨干(diaphysis)而非干骺端,这一点与普通软骨肉瘤好发于干骺端/骨盆形成对照。可表面起源(骨旁)。软组织型以头颈部与大腿最多,脑膜是最常见的骨外部位之一(KJOO 综述:the most common extraskeletal site is meninges)。更罕见的骨外部位包括眼眶、纵隔、胰腺、甲状腺、心脏、胸壁、腹膜后与椎管内,文献中均有 HEY1-NCOA2 阳性的个案报道(Enzinger 第 33 章参考文献 27 篇所涵盖范围)。
临床特点
最常见表现为逐渐增大的肿块,可伴疼痛;症状可在诊断前存在数年至十余年,临床过程可拖沓,易被误为良性病变。位于脊柱或颅骨者早期出现神经压迫症状(放射痛、颅神经麻痹)。软组织型因所在间隙宽松,就诊时体积常较大,触诊界限反而清楚。影像学:骨内型为破坏性溶骨病变,伴散在斑点状/点彩样钙化(stippled/speckled calcification),边缘不清,皮质破坏并向软组织延伸,骨膜反应有限,偶见日光放射状骨膜反应、骨膨胀与皮质增厚;CT 示斑片状钙化与软组织肿块内基质密度;MR 示 T1 低信号、T2 高信号、信号不均匀,低信号区对应钙化基质,增强不均匀;锝骨扫描摄取活跃。软组织型影像缺乏钙化时仅有非特异软组织肿块,易误为其他肉瘤。实验室检查无特殊性,无伴发综合征报道(区别于 Ollier 病/Maffucci 综合征相关的普通软骨肉瘤)。
大体特点
肿瘤大小 3~22 cm,多数 > 5 cm;孤立、实性、质硬偏韧、灰棕色、鱼肉样(fleshy),切面散在砂砾样白色钙化灶与软骨样光泽区,是"肉样+硬结"的双重质地。多数病例呈分叶或结节状,软组织型与骨表面起源者肉眼界限相对清楚,可有假包膜;骨内型位于髓腔中央,破坏皮质后与软组织肿块相连。出血、坏死与囊性变可见但不占主导(不同于高细胞型 EMC 的弥漫出血),坏死多见于体积大、生长快者。可出现软骨内成骨导致的骨化区,切面呈白垩样。原发灶与转移灶形态可不一致:原发于大腿软组织的肿瘤经 3 年后股骨转移灶肉眼仅见小圆细胞成分,无软骨与矿化(Diagnostic Pathology 图示)。
镜下特点
- 低倍结构与生长方式
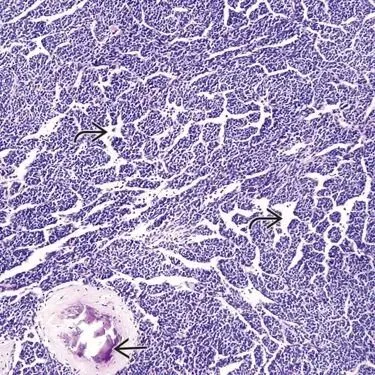
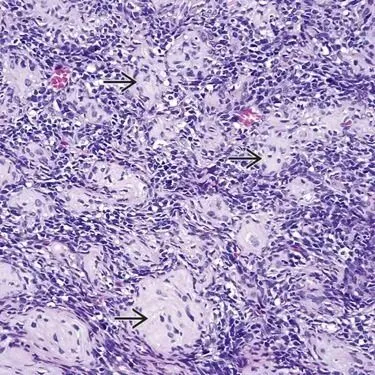
:经典双相结构。未分化小细胞区呈实性片状、巢状或宽束状弥漫生长,其内散布圆形或略呈分叶状的透明软骨岛;软骨岛边界清楚,或与小细胞成分逐渐过渡、融合。小细胞区血管呈血管外皮瘤样(hemangiopericytoma-like)分支鹿角状,血管壁薄、呈 45° 锐角分支,部分血管受压含红细胞,形成模糊丛状结构。此血管构型在小活检与细胞学标本上常显示不佳,是造成误诊的重要技术性原因。肿瘤呈浸润性生长,可直接包绕残存的骨小梁。 - 细胞学
:小细胞为圆形、卵圆形至短梭形,核深染、染色质粗糙(coarse chromatin),胞质稀少,核仁小而不显著;核分裂多少不一,高倍下核异型性仍属轻度,缺少明显多形性。软骨岛内软骨细胞位于陷窝内,轻度至中度细胞密度,核小、形态温和。超微结构示原始圆细胞:大核、胞质稀少、细胞器稀疏。 - 特征性结构
:① 双相结构(小蓝细胞 + 透明软骨岛)为诊断核心;② 软骨岛可钙化甚至骨化,产生影像学上的放射密度;③ 软骨周边基质减少、细胞密集包绕时,胶原化的软骨缘可呈粉染均质带,酷似骨样组织,是误诊小细胞骨肉瘤的首位陷阱;④ 软骨成分过于丰富时可掩盖小细胞区,被误为普通软骨肉瘤;⑤ 小细胞区富胶原/类骨基质(多数病例存在),进一步加重与骨肉瘤的混淆;⑥ 转移灶常仅见小圆细胞成分,无软骨岛(肺、肾上腺、胰腺转移均见此种表现)。 - 间质
:小细胞区胶原纤维多少不等,偶见致密纤维化间隔;软骨区基质为透明软骨型,可伴黏液样变与营养不良性钙化;无明显黏液湖形成(与 EMC 的鉴别点)。 - 分级与核分裂/坏死
:属高级别肉瘤,无独立分级系统,全部按高级别处理;核分裂数、坏死范围不用于分级,但坏死广泛提示侵袭性强。 - 细胞学涂片表现
:FNA 或粗针压片细胞量丰富(cellular specimen)。Diff-Quik 染色示单一形态小蓝细胞,背景为洋红染纤维状基质,无淋巴腺样小体(lymphoglandular bodies)可排除淋巴瘤;Pap 染色示小蓝细胞核染色质粗,部分细胞略呈梭形。若涂片/粗针未取到软骨岛,基质可完全缺失,形态与 Ewing 肉瘤、滑膜肉瘤无法区分(Diagnostic Pathology 明确指出:"The stroma may be absent if cartilaginous islands are not sampled")。
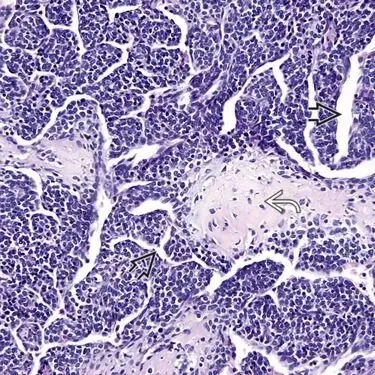
免疫组化
诊断性组合为 SOX9 + CD99 + NKX2-2(核)阳性小圆细胞 + 软骨岛 S100/SOX9 阳性 + FLI-1/STAT6/CD45/pan-CK 阴性,最终以 HEY1-NCOA2 分子检测收口。必须阴性的标记为 FLI-1、STAT6、CD45、pan-CK;MYOD1/myogenin 应为阴性(少数病例可灶性阳性,不可凭此排除)。任何单抗都不具特异性,软组织型的 IHC 在鉴别小圆细胞病变中"无特异性帮助"(Diagnostic Pathology 图注原文即如此表述)。
分子
约 90% 病例存在 HEY1-NCOA2 框内融合(t(8;8)(q21;q13) 区域,8q21 上的 HEY1 与 8q13 上的 NCOA2),为诊断性融合,在普通软骨肉瘤及其他小圆细胞肿瘤中缺失;因两个基因同处 8 号染色体且距离近,分离探针 FISH 判读困难,推荐 RT-PCR、RNA-seq 或融合特异探针 FISH。HEY1-NCOA2 阴性病例中偶有 IRF2BP2-CDX1 替代融合的个案报道(Practical Soft Tissue Pathology 载 1 例)。IDH1/IDH2 突变在 MCSA 中不存在,可用于与普通软骨肉瘤、去分化软骨肉瘤区分。诊断价值高于预后价值:融合类型与预后无明确相关性;分子检测的最大意义是在小活检、软骨岛缺如时把肿瘤从 Ewing 肉瘤/滑膜肉瘤中"救"出来。
鉴别诊断
(按相似度递减):
- Ewing 肉瘤/PNET
— 同为小圆细胞、CD99 强膜阳性、NKX2-2 阳性;但无软骨岛、无血管外皮瘤样血管,FLI-1 核阳性,分子为 EWSR1/FUS-ETS(EWSR1-FLI1 约 90%),无 HEY1-NCOA2。 - 滑膜肉瘤(单相/双相)
— 细胞形态与血管外皮瘤样血管高度相似,是软组织型 MCSA 最常被误判的对象;但滑膜肉瘤表达广谱 CK、EMA、TLE1,分子为 t(X;18)/SS18-SSX,不形成软骨岛。 - CIC 重排肉瘤
— 小圆细胞、可轻度梭形、CD99 仅斑片弱阳性、WT1 与 ETV4 阳性、无软骨分化,分子为 CIC-DUX4;侵袭性更强,5 年生存 17%~43%(WHO 第 5 版儿童肿瘤分册),且对 Ewing 方案化疗反应差,误诊代价高。 - BCOR 基因改变肉瘤(BCOR-CCNB3 等)
— 常见黏液样/梭形背景与细长血管、CD99 斑片阳性、cyclin D1 弥漫强核阳性;无软骨岛;BCOR-CCNB3 者 5 年生存与 Ewing 相近,BCOR ITD 者仅约 34%(WHO 第 5 版)。形态温和的小圆细胞遇到"没有软骨岛又没有 EWSR1 融合"时应想到它。 - 去分化软骨肉瘤
— 亦为双相,但两相界线截然:低级别软骨肉瘤成分与高级别非软骨性(多形性梭形/骨肉瘤样)成分突变而非渐变;MCSA 小细胞成分均一、核异型轻,软骨岛为成熟透明软骨且与小细胞渐变融合;去分化软骨肉瘤常伴 IDH1/2 突变。 - 小细胞骨肉瘤
— 细胞小、核深染,但产生花边状(lace-like)骨样基质,无软骨岛,无血管外皮瘤样血管;SATB2 阳性可助。 - 恶性孤立性纤维性肿瘤
— 也有血管外皮瘤样血管,但细胞密度与结构不均、无软骨分化,STAT6 核阳性、CD34 阳性。 - 横纹肌肉瘤(腺泡型/小圆细胞变型)
— MYOD1、myogenin 弥漫核阳性,desmin 弥漫阳性,腺泡型有 PAX3/PAX7-FOXO1;无软骨岛。 - 骨外黏液样软骨肉瘤
— 丰富黏液基质、索状/网状排列、NR4A3 重排,缺少小圆细胞实性片与软骨岛双相结构,血管稀少。
预后
高度侵袭性。5 年与 10 年总生存分别约 50%~55% 与 20%~28%(Diagnostic Pathology 记 5 年 50%、10 年 20%;Enzinger 第 25/33 章记 55% 与 26%~28%;Practical Soft Tissue Pathology 记 50% 与 40%,系列间有差异)。颌骨起源者预后明显较好,5 年、10 年生存约 82% 与 56%(Enzinger)。肺为最常见转移部位,其次为骨、肾上腺、胰腺;转移可在初诊后数年乃至十余年才出现,随访须长期。预后不良因素包括非颌骨部位、就诊时已有转移、切缘阳性、软组织深部大肿块。治疗原则一句话:整块切除达阴性切缘为核心,切缘不满意者辅以放疗,化疗(Ewing 样方案)使用有争议且改善生存未被证实。
讲课提示
- 陷阱一:粗针活检未取到软骨岛
。小圆细胞+血管外皮瘤样血管+b35% EMA 灶阳性,几乎无解地指向滑膜肉瘤或 Ewing 肉瘤。凡年轻患者、大腿/头颈部深部小圆细胞肿瘤,务必常规加 SOX9 并考虑 HEY1-NCOA2 检测,或建议再取。 - 陷阱二:软骨缘胶原化呈粉染均质带被读成骨样基质
。加之小细胞区常有类骨胶原基质,极易误诊为小细胞骨肉瘤;鉴别靠"是否有真正的陷窝软骨岛"与 SATB2/分子结果。 - 陷阱三:软骨成分占优时被当成普通软骨肉瘤
,尤其成人颅面骨/肋骨病变;此时 SOX9 弥漫阳性、S100 仅软骨阳性、IDH1 R132H 阴性可提示,但确诊仍靠融合基因。另需记住转移灶可为纯小圆细胞形态,判读转移灶时不可要求"看到软骨岛"。
参考来源
《Diagnostic Pathology: Soft Tissue Tumors》第 2 版,"Mesenchymal Chondrosarcoma" 节(256_Mesenchymal Chondrosarcoma);《Practical Soft Tissue Pathology: A Diagnostic Approach》第 14 章 "Cartilaginous and Osseous Soft Tissue Lesions"(Extraskeletal Mesenchymal Chondrosarcoma);《Enzinger and Weiss's Soft Tissue Tumors》第 25/33 章;《软组织与骨肿瘤病理学和遗传学》(WHO 蓝皮书中文版)间叶性软骨肉瘤章节;WHO Classification of Tumours, 5th ed., Vol.7 Paediatric Tumours(CIC 重排肉瘤、BCOR 基因改变肉瘤数据);PathologyOutlines "Mesenchymal chondrosarcoma";KJOO "Malignant bone tumors: Through the lens of a pathologist";Basicmedical Key "Cartilaginous and Osseous Soft Tissue Tumors"。
--
病例 5浅表血管黏液瘤(Superficial angiomyxoma)
年龄/性别:30 岁 男部位:头皮诊断:浅表血管黏液瘤
定义
发生于真皮、可延及皮下的良性黏液样间叶性病变,由温和的梭形/星形细胞、丰富黏液基质和显著的薄壁树枝状血管构成,同义词即「皮肤黏液瘤(cutaneous myxoma)」。ICD-O 形态学编码 8841/0,行为码 /0,属良性(PathologyOutlines 词条明确 8841/0;WHO 第 5 版头颈/软组织部分将此类与 Carney 复合体相关的皮肤黏液瘤与浅表血管黏液瘤视为同一形态谱,并强调与骨内黏液瘤、肌内黏液瘤分开)。生物学特点是「良性但爱复发」——局部复发并不代表恶性。最初由 Carney 等 1985–1986 年在「黏液瘤+斑点状色素沉着+内分泌过度」综合征的框架内描述,因此它天生带有「综合征线索」的属性。
好发年龄
跨度很大,但集中在中年。Diagnostic Pathology 的 KEY FACTS 给出平均 30–50 岁(第 3–5 个十岁),同书正文写 mean 20–40 岁;PathologyOutlines 记 mean 20–40 岁、儿童罕见;皮肤病理综述给出中位 45.5 岁;MDEdge 病例综述认为高峰在第 4–5 个十岁。与病例对照:本例 30 岁男性正落在核心区间内(偏年轻一侧),完全符合;若患者 <10 岁,则要重新怀疑其他黏液样病变。性别上男性略多(男女比约 1.5∶1),本例男性亦相符。
部位
最常见于头颈部、躯干、下肢,其次外生殖器区(该部位女性更多);MDEdge 的文献汇总排序为头颈、四肢、躯干/背部。与 Carney 复合体相关者有明显「特殊部位偏好」——外耳道、眼睑、乳头,且常为多发病灶。罕见部位包括口腔与咽部(极少)、外阴(多为女性)。几乎不发生在手指/趾,这一点正是与真皮神经鞘黏液瘤、浅表肢端纤维黏液瘤、指趾黏液囊肿鉴别的实用经验(Enzinger & Weiss 明确写「hardly ever occurs in the fingers」)。本例位于头皮,属最典型部位之一。
临床特点
典型表现为缓慢生长、无痛、肤色的丘疹/结节或息肉样肿物,单发为主;多发(尤其外耳、眼睑、乳头、乳腺)高度提示 Carney 复合体。Carney 复合体为常染色体显性遗传,生殖系 PRKAR1A(编码蛋白激酶 A 调节亚基 1α)失活突变,表现为黏液瘤(皮肤、乳腺、心脏)、斑点状色素沉着(面部尤其口唇雀斑)、内分泌过度(Cushing 综合征、垂体腺瘤、睾丸肿瘤),并可伴蓝痣、沙粒体性黑色素性神经鞘瘤;皮肤黏液瘤常是综合征的首发表现,识别它有全身筛查价值(尤其心脏超声查心房黏液瘤)。影像学对本病价值有限:多为真皮/皮下浅表小结节,超声为边界较清的低回声结节,MRI T2 高信号、增强后强化(血管较明显),但缺乏特异性,确诊依赖切除活检。本例头皮结节若超声提示真皮内、边界清、无明显深部浸润,符合本病的一般表现。
大体特点
多为单发、1–5 cm(Enzinger & Weiss 记 1–5 cm,PathologyOutlines 记 1–5 cm,更大者少见),位于真皮、可向皮下延伸。大体常呈边界清楚的结节,切面黄色、胶冻样,因纤细纤维间隔而呈隐约多结节/分叶状;但组织学上真正的边界常不清楚(多结节、可侵入皮下脂肪)。可含角蛋白性囊肿内容物(对应镜下陷入的毛囊/表皮样囊肿),一般无出血、无坏死、无明显囊性变(与关节旁黏液瘤的「腱鞘囊肿样囊腔」形成对照)。
镜下特点
- 低倍结构与生长方式
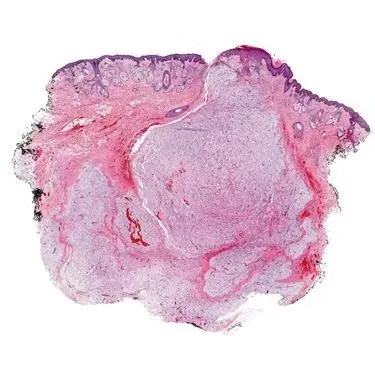
:真皮内(偶及皮下)边界不清的分叶/多结节病变,由纤细纤维间隔分隔成模糊小叶;整体细胞稀少(hypocellular),黏液样基质占绝对优势;不浸润肌肉(这是与肌内黏液瘤的解剖学差别)。血管呈树枝状/丛状薄壁血管且常较显著,位于黏液基质中,不成「鸡爪样」网络。 - 细胞学
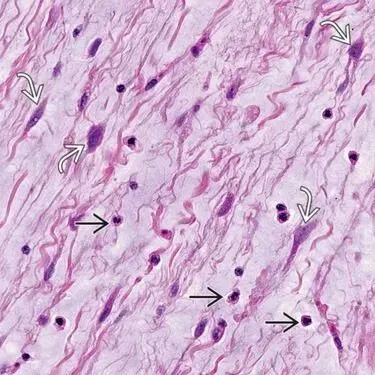
:散在、排列无序(haphazard)的短梭形至星形细胞,胞质少;核温和、卵圆、空泡状,核仁不明显,常见核内空泡(intranuclear vacuoles);可见双核或多核细胞;无核异型、无多形性。Diagnostic Pathology 另描述「血管周可见胞质突出的「肚样」嗜酸性细胞」。 - 特征性结构
:① 薄壁树枝状血管显著;② 约半数病例间质内散在中性粒细胞(与坏死、表皮溃疡无关,是与其它皮肤黏液样病变鉴别的关键「信号」);③ 约 20%–25% 病例含陷入的良性上皮成分——表皮样囊肿、鳞状上皮条索或基底样细胞巢(可被误诊为毛囊肿瘤如毛根鞘瘤/毛发上皮瘤);④ 肥大细胞常见;⑤ 可形成不规则裂隙/假囊腔。 - 间质
:丰富黏液(透明质酸为主),细胞与细胞间被黏液分隔、互不接触;胶原稀少,纤维间隔纤细;可有薄纤维分隔成小叶。 - 核分裂/坏死/异型性
:核分裂罕见或缺失,无坏死、无明显异型性。出现明显多形性、核分裂或曲线形血管,必须首先考虑低级别黏液纤维肉瘤。
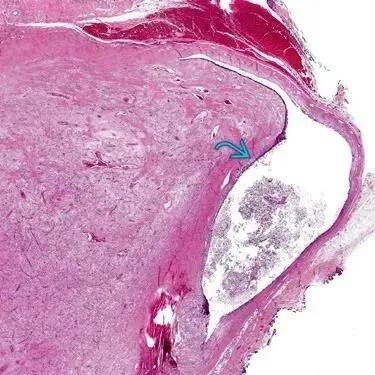
免疫组化
| 阴性 | |||
| 核表达缺失 |
分子
与 Carney 复合体相关的病例由 PRKAR1A 失活突变驱动(生殖系或体细胞),免疫组化 PRKAR1A 核表达缺失可作为替代提示(文献报道 55.2%–80%,含散发病例)。无 GNAS 突变、无 USP6 重排、无 FUS 重排——这三点是与肌内黏液瘤(GNAS)、结节性筋膜炎(USP6)、低级别纤维黏液样肉瘤(FUS-CREB3L2)鉴别的分子抓手。检测方法:PRKAR1A 免疫组化最实用;疑难或拟诊综合征时用 NGS/Sanger 查 PRKAR1A,并行遗传咨询。临床价值主要在于「由皮损指向全身」:多发皮肤黏液瘤、外耳/眼睑/乳头部位病灶,应启动 Carney 筛查(心脏超声、内分泌评估、垂体 MRI)。
鉴别诊断
- 黏液样神经纤维瘤
— 梭形细胞核呈波浪状、锥形,S-100/SOX10 弥漫阳性,血管不明显,无中性粒细胞。 - 真皮神经鞘黏液瘤
— 好发指/趾,小叶边界清楚、被厚纤维间隔包绕,S-100、GFAP 阳性,CD34 阴性。 - 侵袭性(深部)血管黏液瘤
— 位于盆腔/会阴/腹股沟深部,体积常 >10 cm,浸润性生长,血管大小不一且厚壁透明变、血管周见肌样束,ER/PR 与 HMGA2 阳性。 - 血管肌纤维母细胞瘤
— 外阴/阴道,丰满上皮样细胞簇集于薄壁毛细血管周围,desmin 弥漫阳性、CD34 阴性、ER/PR 阳性。 - 浅表肢端纤维黏液瘤
— 甲床/甲周,CD34 弥漫阳性、Rb 核表达缺失,无中性粒细胞与上皮成分。 - 低级别黏液纤维肉瘤
— 老年、多结节浸润、曲线形血管+散在异型多形细胞、可见核分裂。 - 腱鞘囊肿/指趾黏液囊肿
— 无细胞增生、无显著血管与中性粒细胞,纯无细胞黏液+致密纤维壁。 - 黏液样脂肪肉瘤
— 深部大腿、纤细「鸡爪样」分支血管、脂母细胞、FUS-DDIT3 融合。 - 黏液样变隆突性皮肤纤维肉瘤(DFSP)
— CD34 阳性且呈席纹状排列,COL1A1-PDGFB 融合。
预后
*不完全切除后局部复发率 30%–40%(PathologyOutlines 记 30%–40%,平均复发时间 18 个月;Diagnostic Pathology 记 30%,中位复发时间 12 个月;较早的皮肤病理专著记「up to 25%」——差异来自随访与切除完整性)。无转移潜能、无恶变报道。建议完整切除并报告切缘、尤其头颈与功能/美观敏感区(有作者推荐 Mohs 显微手术);多发或反复复发者必须查 Carney 复合体。
讲课提示
- 「黏液瘤」不能当垃圾桶诊断
。真皮内一团黏液,如果没有显著薄壁血管、没有中性粒细胞、没有陷入上皮成分,多半是腱鞘囊肿/黏液囊肿或局灶性黏蛋白沉积,不是黏液瘤;S-100 阳性者更不该叫黏液瘤。诊断名称用错,直接导致「良性但 30%–40% 复发」的病变被当作囊肿简单刮除。 - 中性粒细胞是「正向线索」而不是「感染」
。约半数病例间质有中性粒细胞,与坏死、溃疡无关;把它当成炎症或感染性肉芽肿而漏诊,是浅表小活检最常见的陷阱。 - 头皮小结节被当作表皮囊肿「连囊带壁」切掉
时,若囊壁旁见黏液样间质与薄壁血管,必须回头补诊浅表血管黏液瘤并注切缘——否则复发率高达 30%–40%,且可能错过 Carney 复合体的首个线索。
参考来源
《Diagnostic Pathology: Soft Tissue Tumors》第 2 版 068_BENIGN(浅表性血管黏液瘤 KEY FACTS/镜下/30% 复发);《软组织与骨肿瘤病理学与遗传学》(WHO 分类中文版)第 9 章;《Enzinger & Weiss's Soft Tissue Tumors》 cutaneous myxoma (superficial angiomyxoma) 节(1–5 cm、up to 25% 复发、Carney/PRKAR1A、鉴别);《Practical Soft Tissue Pathology: A Diagnostic Approach》第 5 章;PathologyOutlines「Superficial angiomyxoma」(ICD-O 8841/0、1–5 cm、30%–40%、PRKAR1A 55.2%–80%、平均复发 18 个月,https://www.pathologyoutlines.com/topic/skintumornonmelanocyticsuperficialangio.html );WHO 第 5 版头颈肿瘤软组织章节更新(Carney 复合体与外耳道/多发皮肤黏液瘤的提示意义,PMC9018918);MDEdge/PMC 病例综述(头颈、四肢、躯干分布;第 4–5 个十岁高峰)。
--
病例 6肌内黏液瘤(Intramuscular myxoma)
年龄/性别:(未注明)部位:腹壁诊断:肌内黏液瘤
定义
发生于骨骼肌内、由丰富黏液性(透明质酸为主)少血管基质和温和梭形/星形细胞构成的良性间叶性肿瘤。ICD-O 编码 8840/0,良性(中文版 WHO 蓝皮书明确)。其中细胞密度显著增高、胶原与血管增多的区域若占肿瘤 10%–90%,可称「富于细胞性黏液瘤(cellular myxoma)」,仍属良性,但局部复发风险略高于经典型。Mazabraud 综合征 = 肌内黏液瘤+骨的纤维结构不良(常为多骨性、同侧肢体),是本病最重要的伴发综合征。
好发年龄
多数患者在诊断时 40–70 岁(中文版蓝皮书;Diagnostic Pathology 同);Practical Soft Tissue Pathology 记中位 50–60 岁;Mayo 影像组平均 61 岁(15–85 岁);Radiopaedia 记 40–60 岁、发病率约 0.10/10 万。女性明显多见(蓝皮书「好发于女性」;Practical 记女∶男 = 3∶1;Radiopaedia 记约 70%)。与病例对照:本例为腹壁肌肉内肿瘤,年龄未给出,但需注意两点——① 部位不是经典部位(经典为大肌肉),② 若为中年女性则流行病学相符,若为男性或 <20 岁,应加大排除黏液样脂肪肉瘤与黏液样变的其他肉瘤的力度。
部位
*大腿最常见(一组 200 例黏液瘤统计中 82% 位于肌内,其中大腿 51%、上臂 9%、小腿 7%、臀部 7%),蓝皮书列大腿、肩部、臀部、上肢大块肌肉。腹壁/躯干壁属不典型部位——这一点在讲课中很有价值:腹壁肌肉内的黏液样病变要先想侵袭性血管黏液瘤(可累及腹股沟、盆壁)、腹壁纤维瘤病(黏液样变)、以及转移性黏液样病变。
临床特点
多为无痛性、缓慢生长的软组织肿块,偶有轻度疼痛或活动不适;血管造影/彩色多普勒显示肿瘤少血管甚至无血管,这是与富血供肉瘤的对比点。影像学特征最具教学价值:CT 上为边界清楚、均匀低密度卵圆形肿块,密度高于水、低于周围肌肉,约 50% 病例呈轻度弥漫强化或周边+间隔强化;MRI 上 T1 等或低信号(低于或等于肌肉)、T2 呈「水样」极高信号(长 T2),边界清、光滑或轻度分叶,可见假包膜、周围脂肪环(fat rind)与周围肌肉水肿(bright cap sign)——这两点是「高度提示肌内黏液瘤」的征象(AJR 2015 综述;Bancroft 等 20 例 Mayo 系列:T1 低信号 95%、T2 高信号 100%,平均 6.9 cm);增强后表现多样(周边强化、周边+内部斑片、弥漫不均匀,甚至明显强化)。伴发综合征:Mazabraud 综合征——欧洲多中心研究显示其在纤维结构不良患者中患病率约 2.2%,女性约为男性 2 倍,平均诊断年龄约 45 岁;黏液瘤多为多发、与骨病灶同侧。此外,肌内黏液瘤的 GNAS 突变与 McCune-Albright 综合征、孤立性纤维结构不良的骨病灶为同一通路(GNAS 编码 Gsα)。
大体特点
多数肿瘤最大径 5–10 cm(蓝皮书「大多数 5–10 cm,可达 20 cm」),偶见更大。看似界限清楚,仔细检查与周围骨骼肌界限不清——切面观肿瘤有薄纤维假包膜、分叶状,切面胶冻样、有光泽、有纤维分隔,可呈多囊状;可形成充满液体的囊腔(囊性变并非罕见);一般无出血、无坏死(有出血坏死要警惕肉瘤)。与肌肉的关系是「分离而非破坏肌束——肿瘤沿肌纤维间隙浸润,周边肌纤维可萎缩,形成「棋盘样」外观。
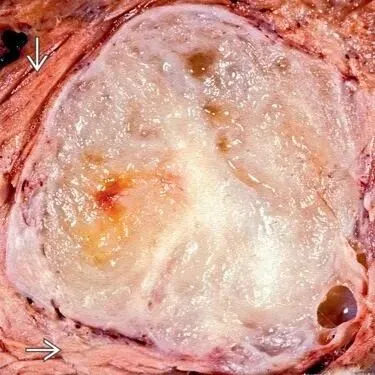
镜下特点
- 低倍结构与生长方式
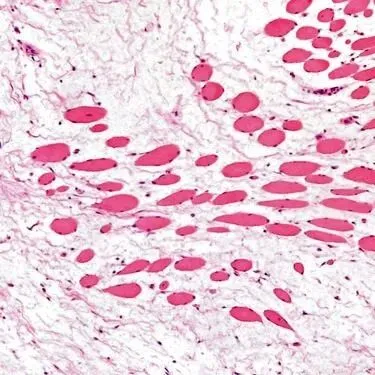
:位于骨骼肌内的分叶状、均匀少细胞病变,周边有薄纤维假包膜,但边缘常浸润至骨骼肌纤维之间/肌细胞之间(非破坏性浸润,肌纤维被推开、分离、萎缩);整体呈「一片淡染黏液+稀疏细胞」。血管特征性稀少、不明显(hypovascular)——毛细血管型,偶见带平滑肌的厚壁血管。这种「低细胞+少血管」是与富于细胞性黏液瘤、低级别黏液纤维肉瘤的关键低倍差别。 - 细胞学
:一致、细胞学良善的小梭形至星形细胞,胞质嗜酸性但稀少、边界不清;核小、卵圆形、染色质细致、核仁不明显;细胞随机散布于黏液基质中,互不接触(这是穿刺细胞学的「school of fish」群与长而纤细胞突的基础)。 - 特征性结构
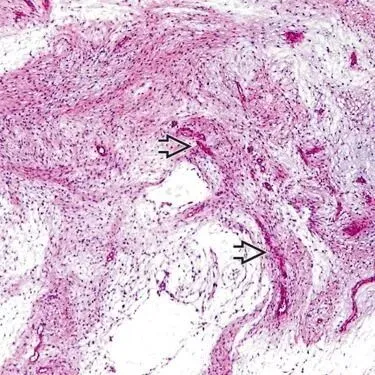
:① 稀少、不成网的毛细血管;② 间质可呈空泡状(气泡样),甚至形成微囊腔(空泡可类似脂肪母细胞,易误判);③ 少数病例周边有纤维性包膜;④ 可有陷入的肌纤维;⑤ 富于细胞区(占肿瘤 10%–90%)细胞、胶原、血管增多,血管为毛细血管,偶尔厚壁。 - 间质
:大量透明质酸性黏液(Alcian blue 阳性、透明质酸酶敏感),纤细胶原束;可见肥大细胞、吞噬细胞。 - 核分裂/坏死/异型性
:核分裂极少见、无坏死、无多形性;即使细胞最密集的富于细胞区也不存在分裂象、核深染、多形性与坏死(蓝皮书原文强调)——这是避免把富于细胞性黏液瘤误诊为肉瘤的「护身符」。
免疫组化
| 阴性 | |||
分子
核心是 GNAS(20q13.2–13.3)第 201 密码子激活性错义突变,最常见 c.602G>A(p.R201H),其次 R201C;见于经典型与富于细胞性、散发与 Mazabraud 综合征病例(Diagnostic Pathology;Practical Soft Tissue Pathology;AJR/MDPI 综述)。中文版蓝皮书将此热点写作「211 密码子(Arg→His 或 Arg→Cys)」——属同一热点区的编号差异(该文献引用的 6 例中 5 例有突变),讲课时说明「201/211 指同一热点」即可,不必纠结。突变检出率各文献差异较大:63 例中 23 例(36.5%,Sanger)、45%、58%(15/26)、COLD-PCR 法 61%,综述给出的敏感度区间约 68.0%–92.3%,而特异度很高。同一突变见于 McCune-Albright 综合征、孤立性骨纤维结构不良、部分内分泌肿瘤。核型异常罕见,仅报道 1 例超二倍体、18 三体为唯一异常。检测方法与价值:FFPE 组织 PCR+Sanger 或 NGS 即可;主要价值是在形态相似的黏液样肿瘤中「站队」——GNAS 阳性+CD34 阳性支持肌内/富于细胞性黏液瘤,阴性者需用 MUC4/FUS、FUS-DDIT3、MDM2 排除 LGFMS、黏液样脂肪肉瘤、脂肪肉瘤。Mazabraud 患者的多发病灶需骨影像评估与遗传/多学科随访(GNAS 突变为合子后体细胞突变,不按孟德尔方式传递)。
鉴别诊断
- 低级别黏液纤维肉瘤
— 老年、多位于皮下并可累及真皮、曲线形(curvilinear)血管+散在异型多形细胞、可见核分裂;无 GNAS 突变。 - 黏液样脂肪肉瘤
— 年轻成人、大腿深部、纤细分支「鸡爪样(crow's feet)」血管+脂母细胞、FUS-DDIT3(t(12;16))或 EWSR1-DDIT3;中位 10–12 cm。 - 低级别纤维黏液样肉瘤(Evans 瘤)
— 黏液与胶原区交替、arcades 血管伴血管周硬化、MUC4+、t(7;16) FUS-CREB3L2。 - 黏液样神经纤维瘤
— 波浪状、锥形核,S-100/SOX10 弥漫阳性,血管更不明显。 - 软组织神经束膜瘤
— 席纹状/漩涡状结构、细胞有细长双极胞突、EMA+(常 claudin-1+)、S-100 阴性。 - 肌内腱鞘囊肿/腱鞘囊肿
— 纯无细胞黏液+致密纤维壁,无梭形细胞增生区,无 GNAS。 - 结节性筋膜炎(黏液样型)
— 病程短(数周)、生长快、组织培养样生长、USP6 重排、可自发消退,常位于皮下/筋膜。 - 侵袭性血管黏液瘤
— 女性盆腔/会阴/腹股沟,体积常 >10 cm、浸润性、血管大小不一且厚壁、ER/PR+、HMGA2 重排。 - 黏液样平滑肌瘤 / 胚胎性横纹肌肉瘤
— desmin、h-caldesmon 或 myogenin/MyoD1 阳性;后者多见于儿童、生长迅速。
预后
*完全切除后可治愈,不复发;即使不完全切除,局部复发也极罕见(Enzinger & Weiss 引 Nielsen 等系列:可获得随访的 32 例无 1 例局部复发,包括富细胞性病例);无转移、无恶变报道。富于细胞性黏液瘤局部无破坏性复发风险稍高(蓝皮书原文)。Mazabraud 综合征患者可在同侧肢体出现新的黏液瘤病灶,需长期影像随访。手术方式:简单/边缘切除即可,无需广泛切除。
讲课提示
- 「黏液瘤」不是「良性」的通行证
。任何 >5 cm 的深部黏液样肿块,在拿到完整切除标本和一组免疫/分子标记之前,都必须按「可能是黏液样脂肪肉瘤/低级别黏液纤维肉瘤」处理;单凭穿刺「少细胞+黏液」下诊断,是软组织病理最经典的误诊来源。 - 细胞多不等于恶性
。富于细胞性黏液瘤细胞密度可达经典型的数倍甚至占肿瘤 90%,但只要没有核分裂、没有多形性、没有坏死,它仍是良性——把它诊断成肉瘤会导致不必要的广泛切除/放疗。 - 部位就是诊断参数
。本例位于腹壁肌肉内,不是「大腿—臀—肩」的经典部位;遇到非经典部位的「肌内黏液瘤」,要多染一组(S-100、desmin、MUC4、MDM2、CD34)并追问会阴/盆腔受累史,以排除侵袭性血管黏液瘤与黏液样变的其它肉瘤。 - 别漏 Mazabraud
。多发黏液瘤、年轻患者、同侧肢体骨痛或影像骨病变,要主动建议骨扫描/骨骼影像与遗传咨询——这直接影响患者后续几十年的随访策略。
参考来源
《软组织与骨肿瘤病理学与遗传学》第 9 章 肌内黏液瘤、富于细胞性黏液瘤、图 9.3–9.6(ICD-O 8840/0、大体 5–10 cm 可达 20 cm、细胞丰富区 10%–90%、18 三体、GNAS 211 密码子、Nielsen 系列预后);《Diagnostic Pathology: Soft Tissue Tumors》第 2 版 205_PP215、206_PP216、204_PP214、068_BENIGN(codon 201 激活突变、hypovascular、囊性间隙、<10 cm 可达 20 cm、完全切除不复发);《Practical Soft Tissue Pathology》第 5 章 Intramuscular/Cellular Myxoma(中位 50–60 岁、女∶男 3∶1、5–10 cm、EMA 局灶阳性的穿刺陷阱、codon 201 GNAS、复发风险低);《Enzinger & Weiss's Soft Tissue Tumors》第 31 章 Table 31-2(多形性/血管/基质三参数鉴别表)及 Nielsen 32 例无复发;细胞病理学《Fine-Needle Aspiration, Deep Organs and Tissues: Intramuscular Myxoma》(40–70 岁、「school of fish」、actinin/desmin/CD34 阳性、S100 阴性、鉴别清单);AJR 2015「Myxoid Soft-Tissue Neoplasms: MRI Features」(T2 水样高信号、脂肪环、周围水肿);Bancroft 等 AJR 2002(20 例 MRI:T1 低 95%、T2 高 100%、平均 6.9 cm);Majoor 等 JBJS 2019 欧洲多中心研究(Mazabraud 在 FD 中占 2.2%,女∶男约 2∶1,平均 45 岁);Walther 等 Pathol Res Pract 2014(63 例中 36.5% GNAS 突变);MDPI Diagnostics 2026 单中心研究(R201H 最常见、敏感度 68.0%–92.3%、与 CD34 联合)。
--
病例 7关节旁黏液瘤(Juxta-articular myxoma)
年龄/性别:62 岁 女部位:膝关节内诊断:关节旁黏液瘤
定义
发生于大关节附近(关节囊、滑膜、关节旁肌腱/韧带、关节旁软组织并可及皮下脂肪)的良性黏液性病变,组织学上与富于细胞性肌内黏液瘤几乎无法区分,特征性伴腱鞘囊肿样囊性腔隙。ICD-O 编码 8840/0,良性(中文版蓝皮书明确)。同义词/历史上被分散命名的病变包括:半月板旁囊肿、关节周围黏液瘤、膝周囊性黏液瘤样肿瘤、半月板囊肿、伴腱鞘囊肿的黏液样病变——蓝皮书认为这些很可能都是同一疾病。虽为良性,局部复发率却明显高于肌内黏液瘤(约 30%–35%),「良性但易复发」是它的标签。
好发年龄
跨度极宽,16–83 岁,平均/中位 43 岁(Meis & Enzinger 65 例大系列,蓝皮书与 Enzinger & Weiss 均引此);Practical Soft Tissue Pathology 记多数在第 5–6 个十岁。性别男性多见(男∶女约 2.6∶1)。与病例对照:本例 62 岁女性位于膝关节内/旁——年龄偏该系列的上半段(仍可接受),但性别与「男性多见」相反,且膝是最典型部位(88%),因此诊断仍以形态+部位为主;同时因为 62 岁女性膝周囊性病变的鉴别谱更宽(见下),必须更严格排除 PVNS、滑膜囊肿与低级别黏液纤维肉瘤。
部位
*绝大多数在膝关节周围——Meis & Enzinger 65 例中膝 57 例(88.0%),肩 3 例(4.5%)、肘 3 例(4.5%)、髋 1 例(1.5%)、踝 1 例(1.5%);其他资料记「>85% 为膝」。病变可累及关节囊、滑膜、肌腱、韧带、关节旁肌肉及覆盖其上的皮下脂肪,因此「膝关节内/旁」(如髌下、半月板旁、后关节囊)均符合。罕见部位:髋、踝、肘、肩。不发生在骨内(骨内黏液瘤是另一实体)。
临床特点
常见主诉为局部肿胀或伴疼痛、触痛的肿块,病程数周至数年;部分病例有外伤史或同关节骨关节炎;偶尔在全膝/全髋置换术中偶然发现。影像学表现「类似肌内黏液瘤」:MRI 上 T2 明显高信号、边界清的囊实性肿块;但若病变内含含铁血黄素(T1/T2 低信号)与较多纤维组织,则易提示色素性绒毛结节性滑膜炎(PVNS)或低级别肉瘤(蓝皮书原文提示),这正是本例需要术中送检的理由。与关节腔是否相通需靠影像/术中判断,相通者易被当作腱鞘囊肿。
大体特点
大小 0.6–12 cm,平均 3.8 cm、中位 3.5 cm(蓝皮书);其他资料记「多数 2–6 cm,个别达 12 cm」。切面黏液样、糊状、胶冻状,常有(多)囊性区——「胶冻+囊腔」比肌内黏液瘤更突出;质软,缺乏完整包膜,与关节囊/肌腱/脂肪分界不清;可有出血点。无坏死。
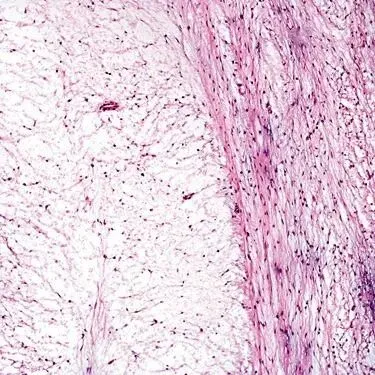
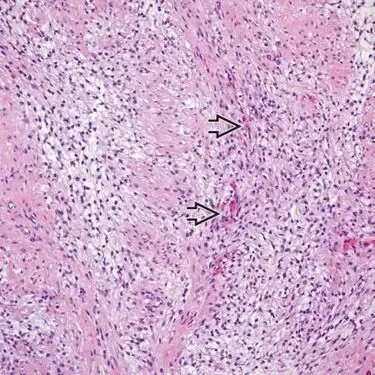
镜下特点
- 低倍结构与生长方式
:边界不清、浸润周围组织——可陷入关节旁脂肪、肌腱、关节囊、滑膜甚至骨骼肌(Enzinger & Weiss 记可累及关节囊、肌腱,罕见累及骨骼肌);呈多结节/多叶状。血管稀少(hypovascular),散在、不明显的小血管——这一点是它与低级别黏液纤维肉瘤(粗大曲线形血管)的根本区别之一。 - 细胞学
:均匀一致的小梭形或星形纤维母细胞样细胞,核小、卵圆,核仁不明显,胞质少;细胞密度可变,多数区域细胞稀少,但常见细胞密度增高区(形态学上等同富于细胞性黏液瘤),此时细胞稍密集、胶原增多,但无多形性、核分裂缺如或罕见。Enzinger & Weiss 亦提到「偶有轻度细胞异型」,需与肉瘤区分。 - 特征性结构
:① 囊性、腱鞘囊肿样腔隙见于 89%–90% 的病例,囊腔衬覆薄纤维层或较厚胶原纤维层,腔内充满无细胞黏液;② 出血、含铁血黄素沉积、纤维蛋白沉积、慢性炎细胞浸润与反应性纤维母细胞增生,尤其多见于复发病例(蓝皮书明确);③ 可有假包膜样纤维壁;④ 与滑膜/关节囊的界面常是诊断线索(取材需带界面)。 - 间质
:丰富黏液(透明质酸),不同程度胶原化;囊腔内为无细胞黏液湖。 - 核分裂/坏死/异型性
:核分裂缺如或罕见,无坏死、无显著多形性;出现明显多形性/核分裂/粗大曲线血管 → 低级别黏液纤维肉瘤。
免疫组化
| 阴性 | |||
分子
*缺乏肌内/富于细胞性黏液瘤的 GNAS 激活突变(蓝皮书、Practical Soft Tissue Pathology、Enzinger & Weiss 三方一致)——这是「形态相同、分子不同」的经典范例,也是二者被认为是不同实体的主要依据。已知染色体异常仅 1 例报道:inv(2)(p15q36) 与 +7、t(8;22)(q11-12;q12-13) 两种无关克隆性异常(Sciot 等)。无 FUS-DDIT3(非黏液样脂肪肉瘤)、无 FUS-CREB3L2(非 LGFMS)、无 USP6 重排。检测价值与策略:GNAS 阴性不能「排除」JAM(阳性率本身不高),但阳性则不支持 JAM;实际工作中分型主要靠部位+囊性腔隙+免疫表型,分子主要用于疑难/复发/年轻患者的排除性诊断(MUC4、FUS FISH、MDM2)。另有一说其发病机制可能是「外伤/关节病变后反应性纤维母细胞增生伴黏液过度产生」——这解释了出血、含铁血黄素与慢性炎改变。
鉴别诊断
- 腱鞘囊肿(ganglion cyst)
— 主要累及手足小关节,纯无细胞黏液+致密纤维假包膜,无细胞增生区、无显著血管与慢性炎;囊壁破裂后黏液可沿组织间隙「假浸润」,是唯一真正的形态陷阱。 - 肌内黏液瘤
— 位于肌肉内而非关节旁,有 GNAS 突变,完全切除后几乎不复发(Nielsen 32 例无复发);二者形态相同,只能靠解剖部位区分。 - 低级别黏液纤维肉瘤
— 粗大曲线形血管+散在异型多形细胞+核分裂,老年人、皮下/肢体,复发 50%–60%、转移率 <5%。 - 黏液样脂肪肉瘤
— 纤细分支「鸡爪样」血管、脂母细胞、FUS-DDIT3;膝周少见但必须排除。 - 低级别纤维黏液样肉瘤
— 黏液/胶原交替、arcades 血管、MUC4+、t(7;16)。 - 黏液样神经纤维瘤
— 波浪状锥形核、S-100/SOX10 弥漫阳性。 - 侵袭性血管黏液瘤
— 会阴/盆腔/腹股沟深部,体积大、血管大小不一且厚壁、ER/PR+、HMGA2 重排。 - 血管肌纤维母细胞瘤
— 外阴/阴道,丰满细胞簇集于毛细血管周围,desmin 弥漫+、CD34-、ER/PR+。 - 色素性绒毛结节性滑膜炎(PVNS)/腱鞘巨细胞瘤
— 多核巨细胞+泡沫细胞+含铁血黄素,MRI 有含铁血黄素低信号,CD68 阳性;这是 62 岁女性膝周病变最需要排除的实体。 - 滑膜囊肿/滑膜软骨瘤病
— 与关节腔相通、囊壁为滑膜衬覆;软骨瘤病见软骨结节。
预后
*局部复发率约 30%–35%——Meis & Enzinger 系列中 29 例有随访者 10 例(34%)复发,其中 5 例复发 1 次、2 例 2 次、2 例 3 次、1 例达 4 次;Practical Soft Tissue Pathology 记「约 35%」;蓝皮书亦记 34%。无恶变、无转移报道。复发与切除不完整密切相关,建议完整切除、切缘阴性并尽量保留关节功能;复发者再次切除仍可控制。随访建议:术后 1 年内每 3–6 个月临床+影像复查(因多数复发出现在早期),之后逐年;复发灶中见纤维化、含铁血黄素与慢性炎属预期改变,不要误判为恶性变。
讲课提示
- 「膝周囊肿」不要只抽液
。62 岁女性膝关节旁囊性肿物被诊断为腱鞘囊肿/半月板囊肿,反复抽吸或仅「开窗引流」后复发——这是 JAM 最典型的误诊路径。看到「囊壁内/旁有细胞密度增高区、黏液结节、含铁血黄素与慢性炎」就要下 JAM 的诊断并送切缘。 - 形态学不能区分 JAM 与富于细胞性肌内黏液瘤,只有「部位」能区分
。因此取材必须包含病变与关节囊/滑膜/肌腱的界面,报告要写明「病变与关节/滑膜的关系」,否则诊断依据不成立;把 JAM 误报为「肌内黏液瘤」会让临床低估 30% 的复发风险。 - 「黏液瘤」名下的复发不代表恶性
。JAM 复发灶纤维化更重、细胞更稀疏、含铁血黄素更多,容易被过度诊断为「低级别黏液纤维肉瘤复发」——请找曲线形血管与真正的多形性细胞,找不到就不要升级诊断。
参考来源
《软组织与骨肿瘤病理学与遗传学》第 9 章 关节旁黏液瘤、图 9.7(ICD-O 8840/0、16–83 岁平均 43 岁、膝 88%、0.6–12 cm 平均 3.8 cm、89% 囊性腱鞘囊肿样腔隙、无 GNAS、inv(2)/+7/t(8;22)、复发 34%(10/29)、含铁血黄素提示 PVNS 或低级别肉瘤);《Diagnostic Pathology: Soft Tissue Tumors》第 2 版 207_PP217、206_PP216、068_BENIGN(90% 膝周、平均 3.5 cm、~30% 复发、无 GNAS);《Practical Soft Tissue Pathology: A Diagnostic Approach》第 5 章 Juxtaarticular Myxoma(男∶女 2.6∶1、第 5–6 个十岁、膝 >85%、2–6 cm、90% 腱鞘囊肿样区、CD34/SMA 可变、S-100 阴性、GNAS 缺失、~35% 复发、鉴别三病);《Enzinger & Weiss's Soft Tissue Tumors》第 31 章 Table 31-3(65 例部位表:膝 57 例 88.0%)与 Meis & Enzinger 复发数据;Meis JM, Enzinger FM. Hum Pathol 1992;23(6):639–646(原始 65 例系列)。
--
附:三种黏液瘤的「可操作」对照速查表
| 显著 | 特征性稀少 | 稀少 | |
| 89%–90% 腱鞘囊肿样囊腔 | |||
| 约半数有 | |||
| 约 20%–25% | |||
| 是(分离而非破坏,棋盘样) | |||
| PRKAR1A | GNAS codon 201(R201H/C) | 无 GNAS | |
| 30%–40% | 30%–35%(34%,10/29) | ||
讲课时可以给一句总结:三者形态同一,分型靠「一把尺子量三处」——尺子量的是「部位」,另三把尺子量「血管密度、囊变比例、GNAS/PRKAR1A」;而「黏液瘤」这四个字本身不提供任何关于复发风险的保证(浅表 30%–40%、关节旁 30%–35%、肌内近乎 0)。

