病例报告丨新生儿马方综合征1例并文献复习
- 2026-11-17 01:23:19
作者:顾杨 梅雪蕊 刘少华 张艳敏 魏烁瑾 马彩云
作者单位:河南省儿童医院
通信作者:马彩云,mcyun126@126.com
引用格式:顾杨,梅雪蕊,刘少华,等.新生儿马方综合征1例并文献复习[DB/OL].中国临床案例成果数据库,2025(2025-01-22).http://journal.yiigle.com/LinkIn.do?linkin_type=cma&DOI=10.3760/cma.j.cmcr20241219-02913.
摘要
病史摘要 患儿,女性,10个月27 d,以"现10个月27 d不会翻身"为代主诉于2023年3月入院。
症状体征 患儿运动发育落后,表现为不会翻身,独坐不稳,不会爬,双手拇指内收,拇示指捏物不灵活。
诊断方法 体格检查:老人貌,长头畸形,长脸,颧骨扁平,眼睛深陷、眼角下斜,漏斗胸,四肢细长,不成比例的高身材,细长指(趾),心音稍低钝,心前区听诊区可闻及2~3/6级病理性杂音,四肢关节囊松弛,四肢肌张力低。辅助检查:全外显子检测(一家三口平行测序):该样本分析到 FBN1基因有1个杂合变异:c.3706T>C,导致氨基酸改变p.C1236R,为错义突变。受检人父母该位点均无变异,该变异为自发突变(不排除父母为生殖嵌合体的可能性)。超声心动图:全心大,以左心为著,二尖瓣脱垂并中度关闭不全,三尖瓣脱垂并中度关闭不全,主动脉窦增宽,主动脉瓣反流(轻度),卵圆孔未闭,心包积液(EF 58%)。结合患儿的临床表现、特殊面容、体征及辅助检查,考虑诊断为运动发育迟缓、马方综合征、二尖瓣脱垂(并中度关闭不全)、三尖瓣脱垂(并中度关闭不全)。
治疗方法 予运动功能训练、手功能训练、小儿推拿等综合康复治疗;口服螺内酯片、酒石酸美托洛尔片(倍他乐克)、果糖二磷酸钠口服液、左卡尼汀口服液对症支持治疗。
临床转归 康复效果缓慢,患儿最终死亡。
推荐阅读人群 内分泌科;康复科;心血管内科;胸心外科;新生儿科;产前筛查与遗传咨询科
马方综合征(Marfan syndrome,MFS)在1931年由Weve发现并命名,主要是由纤维蛋白原-1(fibrillin-1, FBN1)基因突变引起的多系统结缔组织病,属于常染色体显性遗传性疾病,发病率在1∶5 000至1∶10 000之间 [ 1 , 2 ]。临床表现主要有主动脉病变、骨骼畸形、晶状体异位等 [ 3 ]。新生儿马方综合征(neonatal Marfan syndrome,nMFS)的发病率远低于儿童和成人型MFS [ 3 ]。临床表型重,预后差,多于婴儿期死亡 [ 4 ]。现将1例nMFS患者报道如下,从而提高大家对此病的认识,做到早发现、早干预,尽可能使MFS患儿获得良好预后,同时为遗传咨询提供依据。
临床资料
一、一般资料
患儿,女性,10个月27 d,以"现10个月27 d不会翻身"为代主诉于2023年3月入院。患儿运动发育均落后,表现为:不会翻身,独坐不稳,不会爬,双手拇指内收,拇示指捏物不灵活,追视、追听反应可,认生人,叫名有反应,会无意识喊"爸爸、妈妈",无抽搐史。
体格检查:身高74 cm,体重8.5 kg,神志清,精神反应一般,老人貌,长头畸形,头围47 cm,前囟近闭,长脸,颧骨扁平,眼睛深陷、眼角下斜,漏斗胸,四肢细长,不成比例的高身材,细长指(趾),足底可见萎缩纹;呼吸平稳,双肺呼吸音粗,未闻及干湿性啰音,心音稍低钝,律齐,心前区听诊区可闻及2~3/6级病理性杂音,腹平软,肝脾肋下未及肿大,双下肢皮纹不对称,四肢关节囊松弛,无肌肉萎缩,四肢无水肿。神经系统体格检查:四肢肌张力低,膝、跟腱反射可引出,双巴氏征阳性,双踝阵挛阴性。
患儿系G2P2,孕足月剖宫产,出生体重3.1 kg,生后无缺血缺氧,生后有黄疸,口服药物治疗,黄疸持续约20 d。
患儿4个月会竖头,6个月会无意识发"爸爸、妈妈"音;患儿父母健康,非近亲结婚,患儿同胞姐姐,体健,无家族遗传史及手术史。
二、检查
患儿母亲妊娠27周超声提示:胎儿心胸比增大,胎儿心室内径增大,故对本胎胎儿进行临床全外显子组检测:胎儿样本检测到基因 FBN1的c.3706T>C杂合变异,判读为可能致病( 图1 )。
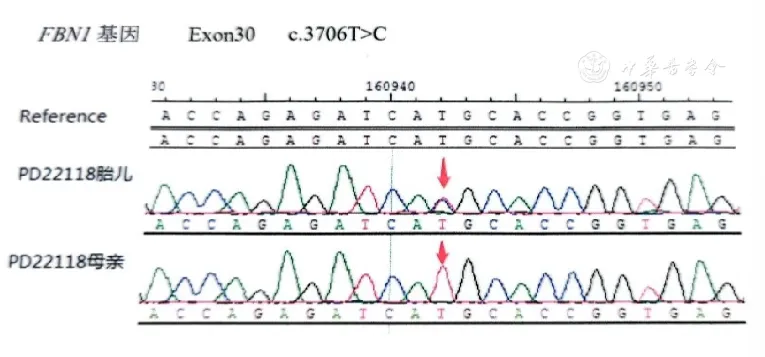
▲图1 胎儿羊水和母亲 FBN1基因Sanger测序结果 患儿第30外显子c.3706T>C错义突变,其母亲相同位点上无变异
全外显子检测(一家三口平行测序):该样本分析到 FBN1基因有1个杂合变异:c.3706T>C,导致氨基酸改变p.C1236R,为错义突变。该变异在正常人群数据库中未收录。HGMD数据库已有该位点报道[PMID:15770129],Clinvar数据库中该位点致病性评级为Likely pathogenic。经家系验证分析(PCRSanger测序方法),受检人父母该位点均无变异,该变异为自发突变(不排除父母为生殖嵌合体的可能性)。根据ACMG指南,该变异初步判定为可能致病(Likely Pathogenic)。见 图2 。
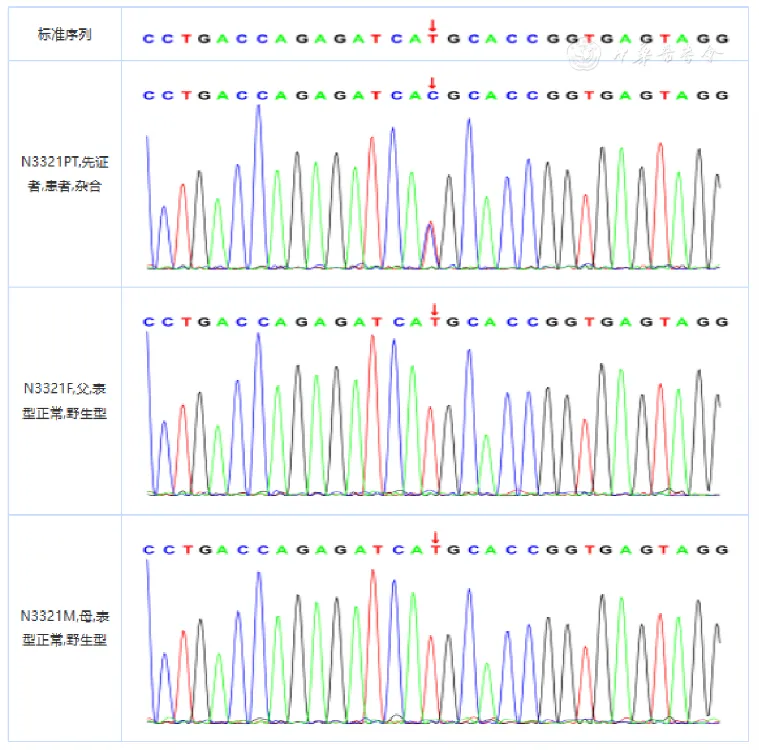
▲图2 患儿及其父母 FBN1基因Sanger测序结果 患儿携带c.3706T>C错义突变,其父母该位点均无变异
入院时超声心动图所见:(1)心脏各房室内径均增大,以左心为著。(2)室壁厚度、回声及运动未见异。(3)房间隔中部连续中断。CDFI示房水平见左至右过隔分流信号,束宽约4.0 mm。(4)室间隔回声未见明显连续中断。CDFI示室水平未见明显过隔分流信号。(5)二尖瓣瓣环内径约33.0 mm,三尖瓣瓣环内径约26.3 mm,二、三尖瓣冗长,开放尚可,闭合不良,闭合时瓣体脱向心房侧。CDFI示二尖瓣见中度反流信号,束宽约4.2 mm,二尖瓣前向血流速度稍快;三尖瓣见中度反流信号,束宽4.7 mm,CW 2.66 m/s,PG 28 mmHg(1 mmHg=0.133 kPa)。(6)主动脉瓣环内径约14.7 mm(Z值=4.13),主动脉窦内径增宽,约23.6 mm(Z值=5.86),窦管结合处内径约11.3 mm(Z值=0.70),升主动脉内径约11.1 mm(Z值=0.51):肺动脉瓣回声、形态、活动未见明显异常。CDFI示主动脉瓣轻度反流,束宽约2.0 mm:肺动脉瓣反流轻微。(7)主动脉弓降部位置、形态未见明显异常。(8)心包腔内可见无回声区,右房顶处深约5.6 mm,左室后壁处深约4.0 mm,左室外侧壁处深约2.1 mm。超声提示全心大,以左心为著,二尖瓣脱垂并中度关闭不全,三尖瓣脱垂并中度关闭不全,主动脉窦增宽,主动脉瓣反流(轻度),卵圆孔未闭,心包积液。见 图3 。
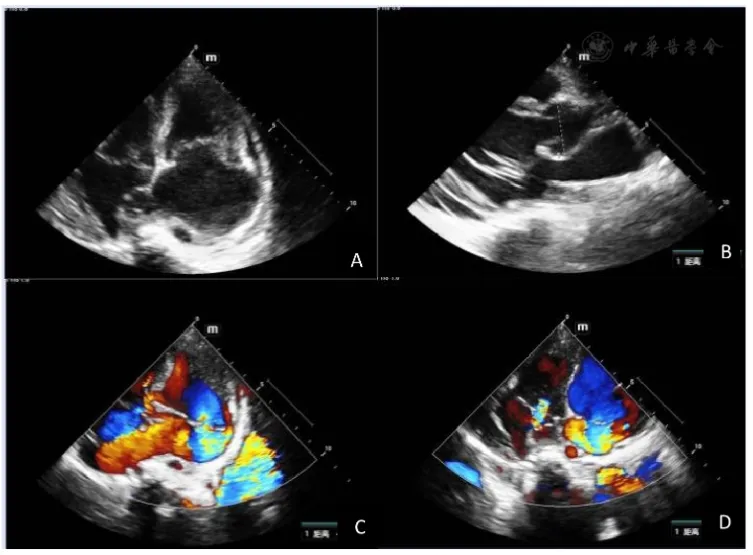
▲图3 患儿超声心动图表现 A:全心大,以左心为著,心包积;B:动脉窦增宽;C:二尖瓣脱垂并中度关闭不全;D:三尖瓣脱垂并中度关闭不全
心肌三项:B型钠尿肽前体5 085 pg/ml(参考值:0~125 pg/ml,下同),肌酸激酶同工酶1.58 ng/ml(0~3.61 ng/ml),肌钙蛋白T 0.014 ng/ml(0~0.014 ng/ml)。
动态心电图:监测动态心电图,基础心律为窦性,平均心率132次/min,分析的心搏数为191 084个。最慢心率是93次/min,发生于00:25。最快心率是170次/min,发生于09:09。全程可见房性早搏有4个。ST-T未见明显异常改变。24 h心率变异性降低,参数SDNN为46,请结合临床。
头颅核磁平扫:(1)头颅前后径长,形态欠佳,建议CT协诊颅缝情况;(2)双侧额颞部蛛网膜下腔增宽;(3)双侧脑室饱满。
Peabody粗大运动发育量表:粗大运动发育商GMQ59(<1%,非常差)。Peabody精细运动发育量表:精细运动发育商FMQ79(8%,差)。
三、诊断与鉴别诊断
患儿有特殊面容及体征:老人貌,长头畸形,长脸,颧骨扁平,眼睛深陷、眼角下斜,漏斗胸,四肢细长,不成比例的高身材,细长指(趾),足底可见萎缩纹,心前区听诊区可闻及2~3/6级病理性杂音,超声心动图提示全心大,以左心为著,二尖瓣脱垂并中度关闭不全,三尖瓣脱垂并中度关闭不全,主动脉窦增宽,主动脉瓣反流(轻度),卵圆孔未闭,心包积液(EF 58%),全外显子测序显示 FBN1基因杂合变异,结合临床表现、辅助检查及基因检测结果,马方综合征诊断明确。
鉴别诊断:(1)高胱氨酸尿症为甲硫丁氨酸代谢异常的一种先天性疾病,临床上表现为晶状体异位,蜘蛛足样指(趾),脊柱侧凸,胸骨畸形及韧带松弛,动静脉血栓栓子形成,伴有智能发育迟缓,且血和尿液中出现大量胱氨酸 [ 5 ];支持点:本例患儿存在蜘蛛足样指(趾)、胸骨畸形及韧带松弛,不支持点:患儿血液及尿液中胱氨酸正常,暂不考虑该病。(2)先天性挛缩性细长指(趾)是一种常染色体显性遗传疾病,已知致病基因是 FBN2基因。临床表现为多发性关节的先天挛缩,细长的手指与脚趾,脊柱侧弯与脊柱后弯,胸部变形,晶状体异位,近视,心血管异常(二尖瓣瓣膜脱垂、二尖瓣关闭不全、室间隔缺损、房间隔缺损、动脉导管未闭、主动脉根部扩张),运动发育迟缓等 [ 6 ]。本例患儿存在细长的手指与脚趾、漏斗胸、心血管病变,查基因全外显子,不支持该诊断。(3)Stickler综合征是一种进行性全身胶原结缔组织病变,主要由胶原蛋白的基因突变引起,导致全身广泛的胶原蛋白功能紊乱而引起玻璃体、晶状体、巩膜及骨骼、关节、血管等一系列病变;75%的Stickler综合征由 COL2A1基因突变所致,Stickler早期出现进行性近视、先天性白内障、青光眼、玻璃体退行性变、难治性视网膜脱离、腭裂、听力下降、骨关节功能下降及运动障碍等 [ 7 , 8 ]。本例患儿存在晶状体脱位、心血管异常、运动障碍,完善基因全外显子检查不支持该诊断。(4)肢端发育不良是罕见的骨骼发育不良疾病,包括acromicric发育不良(acromicric dysplasia,AD)、geleophysic发育不良(geleophysic dysplasia,GD)和Weill-Marchesani综合征(Weill1-Marchesani syndrome,WMS),其致病基因为 FBN1,均呈常染色体显性遗传。这三种疾病的共同临床特征包括身材矮小(<−3 SD),手脚短、进行性关节活动受限和挛缩、骨骼异常、智力正常等。其中AD患者基本没有严重的心脏异常,少数患者有二叶式主动脉瓣或房间隔缺损,AD患者预后良好,其生活质量和预期寿命接近正常;GD累及骨骼和关节、心脏瓣膜和皮肤,显著特征是心脏瓣膜进行性增厚,主要影响二尖瓣,其次是主动脉瓣、肺动脉瓣,与AD患者相比,GD患者的身材矮小更严重;WMS是一种以骨骼、眼部、心血管异常为特征的结缔组织遗传疾病,通常出现在儿童期,显著的特征是眼部异常,晶状体异位或青光眼、白内障等,其中心血管异常为:主动脉瓣或肺动脉瓣狭窄、二尖瓣脱垂、动脉导管未闭等 [ 9 ]。本例患儿10个月27 d,身高74 cm,居(+1~+2 SD),患儿四肢细长,不成比例的高身材,细长指(趾),暂不考虑该病。
四、治疗
入院后予运动功能训练、手功能训练、小儿推拿等综合康复治疗,经心内科会诊给与螺内酯片,每次4 mg,每日2次口服,酒石酸美托洛尔片(倍他乐克)2.5 mg,每12小时1次口服,果糖二磷酸钠口服液,每次5 ml、每日2次口服,左卡尼汀口服液每次5 ml、每日2次口服。
五、治疗结果、随访及转归
患儿运动功能进步缓慢;3个月后随访患儿,患儿因重症肺炎,出现急性心力衰竭、呼吸衰竭,给予机械通气,抗感染,改善心功能,利尿等对症治疗好转后查超声心动图,床旁超声所见,心脏:(1)全心增大,以左心为著。(2)室壁厚,回声及运动未见异常。(3)CDFI示房水平见左至右过隔分流信号,束宽约2.4 mm。(4)室间隔回声未见明显连续中断。CDFI示室水平未见明显过隔分流信号。(5)二尖瓣瓣环内径约36.1 mm,三尖瓣瓣环内径约30.5 mm,二、三尖瓣冗长,开放尚可,闭合不良,闭合时瓣体脱向心房侧。CDFI示二尖瓣重度反流;三尖瓣中重度反流,CW 2.7 m/s,PG 29 mmHg。(6)主动脉瓣环径12.8 mm,回声稍强,窦部内径增宽约26.2 mm(窦部/升部=2.0),窦管交界处内径12.4 mm,升主动脉内径约12.8 mm。CDFI示主动脉瓣反流轻度,束宽约1.3 mm;肺动脉瓣反流轻微。(7)心包腔内可见无回声区,左侧房室沟处厚约4.5 mm,左室后壁处约3.9 mm,右侧房室沟处厚约4.0 mm。超声提示全心大,左心为著,室壁厚,主动脉窦部增宽,二尖瓣脱垂并重度反流,三尖瓣脱垂并轻中度反流,主动脉瓣反流(轻度),卵圆孔未闭,心包积液。患儿因二尖瓣、三尖瓣反流严重,行"二尖瓣、三尖瓣成形,动脉导管结扎,左房减容术"手术,术后给予呼吸机辅助通气、强心、利尿、抗感染、限液等对症处理,患儿术后经过2次撤机均失败,复查超声心动图所见:(1)全心大,左心为著。左房右侧壁、二尖瓣及附着腱索、三尖瓣隔瓣及附着腱索局部回声增强,较大处范围约7.1 mm×5.9 mm。(2)室壁厚度、回声未见异常,运动幅度尚可。(3)房间隔见修补回声。CDFI示房水平未见明显过隔分流信号。(4)室间隔回声未见明显连续中断。CDFI示室水平未见过隔分流信号。(5)二尖瓣瓣环径约33.1 mm,三尖瓣瓣环径约27.3 mm,二尖瓣开放尚可,闭合不良,闭合时瓣体略脱向左房侧;三尖瓣开放尚可,闭合欠佳。CDFI示二尖瓣重度反流,束宽5.7 mm:三尖瓣中度反流,束宽4.9 mm,CW 2.3 m/s;肺动脉瓣反流轻微。(6)主动脉瓣环径17.4 mm、窦部内径约24.3 mm,窦管交界处内径约13.0 mm,升主动脉内径约12.7 mm。(7)主动脉弓降部位置、形态未见明显异常。(8)心包腔内可见少量无回声,左房室沟处厚约2.2 mm。超声提示全心大/MR(重度)/TR(轻中度)/AI(轻度)/(马方综合征)/PF0术后。病情危重,家长放弃治疗,患儿术后1个月余死亡(去世年龄1岁2个月大)。
讨论
马方综合征是常染色体显性遗传性疾病,90%~95%由 FBN1基因突变所致,少数由 TGFBR1基因或 TGFBR2基因突变引起 [ 10 ]。 FBN1基因位于15q21.1,由65个外显子组成, FBN1基因有3个主要结构域,这些结构域在防止FBN1蛋白水解、促进FBN1单体与其他微纤维组分之间的相互作用及稳定微纤维结构方面发挥重要作用,其编码的FBN1蛋白是细胞外基质中微纤维的主要成分,维持着弹性纤维的长期稳定性,在心血管、骨骼、眼等组织器官中发挥重要作用 [ 3 ]。已知 FBN1基因有1800多种致病性变异,错义突变最为常见,其次为无义突变、微小插入或缺失突变,拷贝数变异和其他结构变异也可导致该病 [ 11 , 12 ]。当 FBN1基因突变,不能编码FBN1蛋白,转化生长因子β的信号转导被干扰,蛋白降解、弹性纤维结构与功能破坏,导致广泛的血管重塑、结缔组织的进行性破坏,以及主动脉瘤及心脏瓣膜病变的发生 [ 2 , 13 ]。
患者临床表型多样,主要表现为主动脉根部扩张、晶状体异位、骨骼畸形,其他表现有主动脉瓣反流、主动脉夹层、二尖瓣环过早钙化、三尖瓣反流、动脉瘤、肺动脉扩张、心脏瓣膜脱垂、拇指征及手腕征、骨质疏松、脊柱侧弯、畸形足、细长指/趾、不成比例高身材、关节过度活动、鸡胸、漏斗胸、近视、视网膜脱离、青光眼、内斜视、硬脑膜扩张、自发性气胸、皮肤褶皱、扁平颧骨、下斜睑裂、长头畸形、高腭弓、长脸、小下颌畸形等颅面畸形表现 [ 14 , 15 , 16 ]。
新生儿马方综合征(nMFS)比较罕见,预后较差,除与经典型MFS的共有特征外,还有肢体屈曲挛缩、"老年"貌等特征 [ 17 ]。经典型MFS的主要死因为主动脉夹层破裂,而nMFS的主要死因是二尖瓣和(或)三尖瓣关闭不全及主动脉根部扩张相关的充血性心力衰竭、肺动脉高压 [ 18 ]。
MFS的辅助检查主要有超声心动图、心脏CT、心脏MRI、眼底检查、视力检查、脊柱X线片、基因检测,其中基因检测有助于诊断及鉴别诊断 [ 19 , 20 , 21 ]。90%以上MFS由 FBN1基因突变所致 [ 10 ]。nMFS中约86%的 FBN1基因突变位点聚集在外显子24~33内,该区也被称为"新生儿区",该区域基因突变且具有严重的心血管系统表型,病死率高,预后较差,若位于其他区域,其预后目前尚不完全明确 [ 4 ]。
马方综合征的产后诊断是基于 FBN1基因的突变,而nMFS的产前诊断在很大程度上取决于突出的心血管特征。最常见的产前发现是心脏扩大、大血管扩张和二尖瓣或三尖瓣反流。出生后前15个月的死亡率为73.68%;在产后诊断的病例中,最常见的是蜘蛛指/趾、大血管扩张和二尖瓣或三尖瓣反流,死亡率为61.11% [ 22 ]。最早的心脏畸形是在妊娠21周时发现的,大多数病例都在妊娠晚期发现异常 [ 23 ]。与nMFS有关的心血管异常包括心脏扩大(92%)、瓣膜反流(83%)、主动脉根扩张(83%)、肺动脉根部扩张(58%)和瓣膜脱垂(58%) [ 24 ]。心脏扩大程度主要与瓣膜反流有关,瓣膜反流发生与瓣膜发育不良有关,约1/3的患者4个心脏瓣膜同时存在反流 [ 25 ]。二尖瓣和三尖瓣脱垂较常见,且二者的发生频率相似,但主动脉瓣和肺动脉瓣脱垂鲜见报道。
产前发现胎儿超声心动图存在心脏扩大、瓣膜反流、主动脉和肺动脉根部扩张和瓣膜脱垂时应考虑nMFS的可能,应对其他异常进行彻底检查,定期复查心脏超声,以评估胎儿的心功能,尽快完善基因检测以明确诊断。
本例在患儿母亲妊娠27周发现胎儿心胸比增大,胎儿心室内径增大,行羊水穿刺对胎儿进行全外显子组检测发现 FBN1基因第30外显子发生错义突变c.3706T>C(p.C1236R),引发蛋白功能丧失,本研究扩展了 FBN1基因导致中国人群患马方综合征的突变谱,为遗传咨询提供依据。
MFS的药物治疗旨在限制主动脉的扩张速度、延缓心血管疾病进展,无法达到治愈目的,药物治疗主要有β受体阻滞剂、血管紧张素Ⅱ受体阻滞剂(angiotensin Ⅱ receptor blocker,ARB)、血管紧张素转化酶抑制剂(angiotensin converting enzyme inhibitor,ACEI)、血管紧张素受体脑啡肽酶抑制剂、钙通道拮抗剂 [ 26 ]。当患者对β受体阻滞剂有严重不良反应时,可考虑使用ARB或ACEI、钙通道阻滞剂等药物替代 [ 27 ]。本例患儿前期口服螺内酯片、倍他乐克(酒石酸美托洛尔)、果糖二磷酸钠口服液、左卡尼汀口服液,效果差,后期加用呋塞米,效果仍不理想。
经多次改良的"Bentall-DeBono"主动脉根部置换术大大提高了MFS患者的生存年龄 [ 28 ]。如有主动脉夹层家族史、主动脉扩张速率>5~10 mm/年或左心室扩张导致严重的主动脉瓣关闭不全等情况,可考虑手术干预 [ 29 ]。在nMFS患儿中,严重瓣膜功能不全可造成充血性心力衰竭,药物治疗效果不佳时,尽早考虑手术修复或置换二尖瓣、三尖瓣,但长期预后不详,且三尖瓣置换术后血栓发生率较高,心脏移植可能是nMFS患儿的最终选择 [ 4 , 17 ]。本例患儿后期随访超声心动图提示二尖瓣重度关闭不全,建议手术治疗。患儿在全麻下行二尖瓣、三尖瓣成形,动脉导管结扎,左房减容术,术后患儿二尖瓣仍存在重度反流,术后1个月余患儿死亡。
晶状体异位是MFS患者眼部受累的常见表现,早期手术干预可避免青光眼等远期致盲并发症的发生 [ 18 ]。本例患儿早期未出现眼部异常,后期随访中发现患儿1岁时右眼晶状体半脱位,左眼晶状体正常。对于马方综合征需要关注患儿眼底及视力检查并定期复查。
约60%的MFS患者存在脊柱侧弯,其严重程度通过测量Cobb角评估,当Cobb角<25°,建议姿势矫正训练并定期随访;当25°≤Cobb角≤40°且无明显症状时,可予支具治疗;若Cobb角>40°或引起症状时,建议手术治疗 [ 30 , 31 ]。患儿因粗大运动发育迟缓,脊柱负重较少,暂未出现脊柱侧弯表现。
nMFS生后即发病,进展快,病情重,早诊断早治疗有助于改善患儿预后。产前早发现,评估心脏情况、明确基因型-表型关系,建立有效的遗传咨询及个性化诊疗方案具有重要意义。
本文分享此病案以期提高对本病的认识,早期识别该病,减少漏诊、误诊,并为此类疾病的基因谱完善提供一份力量。
利益冲突声明所有作者均声明本研究不存在利益冲突
↓点击下方卡片进入小程序参与讨论、与作者在线交流
病例说小程序是中国医生的临床案例社区。
案例库文章在社区中可查,可与作者在线交流讨论。
案例库作者可以登录后认领文章,并可以领取电子版收录证书。
医生朋友们可以病例说上发布自己认为有价值的病例、科室组会值得分享的病例、小讲课、带教场景下需要发布的病例。
在病例说发布病例如需投稿可联系编辑,预审后辅助投稿入库。
欢迎广大医学生、医生朋友们点击下方关注中华病例说公众号进入小程序,期待您的分享和互动~